Dies ist eine alte Version des Dokuments!
Reine Polymere
Die genaue Kenntnis der Materialkenngrößen und des Werkstoffverhaltens ist für die Qualität der Simulationsrechnung von entscheidender Bedeutung.
Zur Beschreibung des Materialverhaltens von Polymeren müssen folgende Eigenschaften untersucht und beschrieben werden:
- rheologische Eigenschaften (Scherviskosität),
- thermodynamische Eigenschaften (Kristallitschmelz-/Glasübergangstemperatur, spezifische Wärmekapazität, spezifische Enthalpie, Wärmeleitfähigkeit),
- Dichten (Spezifisches Volumen, Schüttdichte, Feststoffdichte) sowie
- Granulatgröße.
Rheologische Materialkenngrößen
Das Fließverhalten von Flüssigkeiten wird durch das Gesetz:
$$τ=η\cdot\dotγ$$
beschrieben, mit der Schubspannung $τ$, der Viskosität $η$ und der Schergeschwindigkeit $\dotγ$.
Eine konstante Viskosität tritt bei polymeren Flüssigkeiten bzw. Schmelzen nur selten bzw. nur bei sehr kleinen Schergeschwindigkeiten und gegebenenfalls bei sehr hohen Schergeschwindigkeiten auf. Kunststoffschmelzen zeigen in der Regel ein strukturviskoses Verhalten. Dieses Verhalten lässt sich für nicht zu große Schergeschwindigkeitsbereiche durch das empirisch gefundene sogenannte Potenzfließgesetz nach Ostwald und de-Waale beschreiben:
$$τ=K\cdot\dotγ^n$$
Hierbei ist $n$ der Exponent des Fließgesetzes (n‹1) und $K$ der Konsistenz-Faktor.
In diesem Zusammenhang wird auch von Potenzgesetzflüssigkeiten gesprochen. In doppelt logarithmischer Auftragung der Viskosität über die Schergeschwindigkeit ergibt sich für den Potenzansatz eine Gerade mit der Steigung ($n-1$). Die Steigung dieser Geraden ist schergeschwindigkeitsabhängig, daher müssen für den Wert $n$ immer Schergeschwindigkeitsbereiche angegeben werden. Zudem lässt sich die schergeschwindigkeitsunabhängige Nullviskosität mit dem Potenzfließgesetz nicht beschreiben. Diese Schwierigkeit lässt sich mit dem Carreau-Ansatz beheben.
PAM bietet zur Beschreibung der Abhängigkeit der Temperatur auf die Viskosität zwei Ansätze an: Den WLF- (Williams, Landel und Ferry) Ansatz und den Arrhenius-Ansatz. Diese Unterscheidung wurde eingeführt, um Daten unterschiedlicher Herkunft (CAMPUS, BAYMAT, VISCOSITY) problemlos und ohne Umrechnung eingeben zu können. Die Auswertung der Viskositätsfunktion mit dem Carreau-Berechnungsprogramm liefert neben der Nullviskosität $a$, der reziproken Übergangsgeschwindigkeit $b$ und der Steigung $c$, die Bezugstemperatur $T_b$ und die Standardtemperatur $T_s$. Dies macht die Anwendung des Carreau-WLF Ansatz für die Berechnungen notwendig:
WLF-Ansatz:
$$log(a_T) = \frac {C_1\cdot(T_B-T_S)} {C_2+(T_B-T_S)} - \frac {C_1\cdot(T-T_S)} {C_2+(T-T_S)}$$
mit: $C_1$ = 8,86, $C_2$ = 101,6, $T_B$ = Bezugstemperatur, $T_S$ = Standardtemperatur ($T_S ≈ T_G + 50°C$), $T$ = aktuelle Temperatur
Die WLF-Gleichung ergibt speziell für amorphe Polymere, deren schmelzflüssiger Zustand bereits bei einer Temperatur wenig oberhalb der Glastemperatur beginnt, eine bessere Beschreibung als der Arrhenius-Ansatz. Hierbei wird angenommen, dass die Segmentbeweglichkeit von Polymeren in der Nähe der Glastemperatur vorwiegend durch das freie Volumen bestimmt wird, das etwa linear mit dem Abstand zur Glastemperatur TG ansteigt [Ferr80]. Wählt man als Standardtemperatur $T_S$ eine Temperatur, die etwa 50°C oberhalb der Glastemperatur $T_G$ liegt, können die Parameter $C_1$ und $C_2$ in Gleichung als materialunabhängig angesehen werden.
Alternativ dazu kann auch der Ansatz:
$$ln(a_T) = - \frac {C_1 \cdot (T-T_B)} {C_2+(T-T_B)}$$
mit: $T_B$ = Bezugstemperatur, $T$ = aktuelle Temperatur, $C_1$ = Anpassungskonstante, $C_2$ = Anpassungskonstante
verwendet werden.
Der ebenfalls verfügbare Arrhenius-Ansatz lautet:
$$ln(a_T)=\frac{E}{R} (\frac{1}{T+273,15}-\frac{1}{T_B+273,15}) $$
mit: $T_B$ = Bezugstemperatur, $T$ = aktuelle Temperatur, $E$ = Aktivierungsenergie, $R$ = Allgemeine Gaskonstante
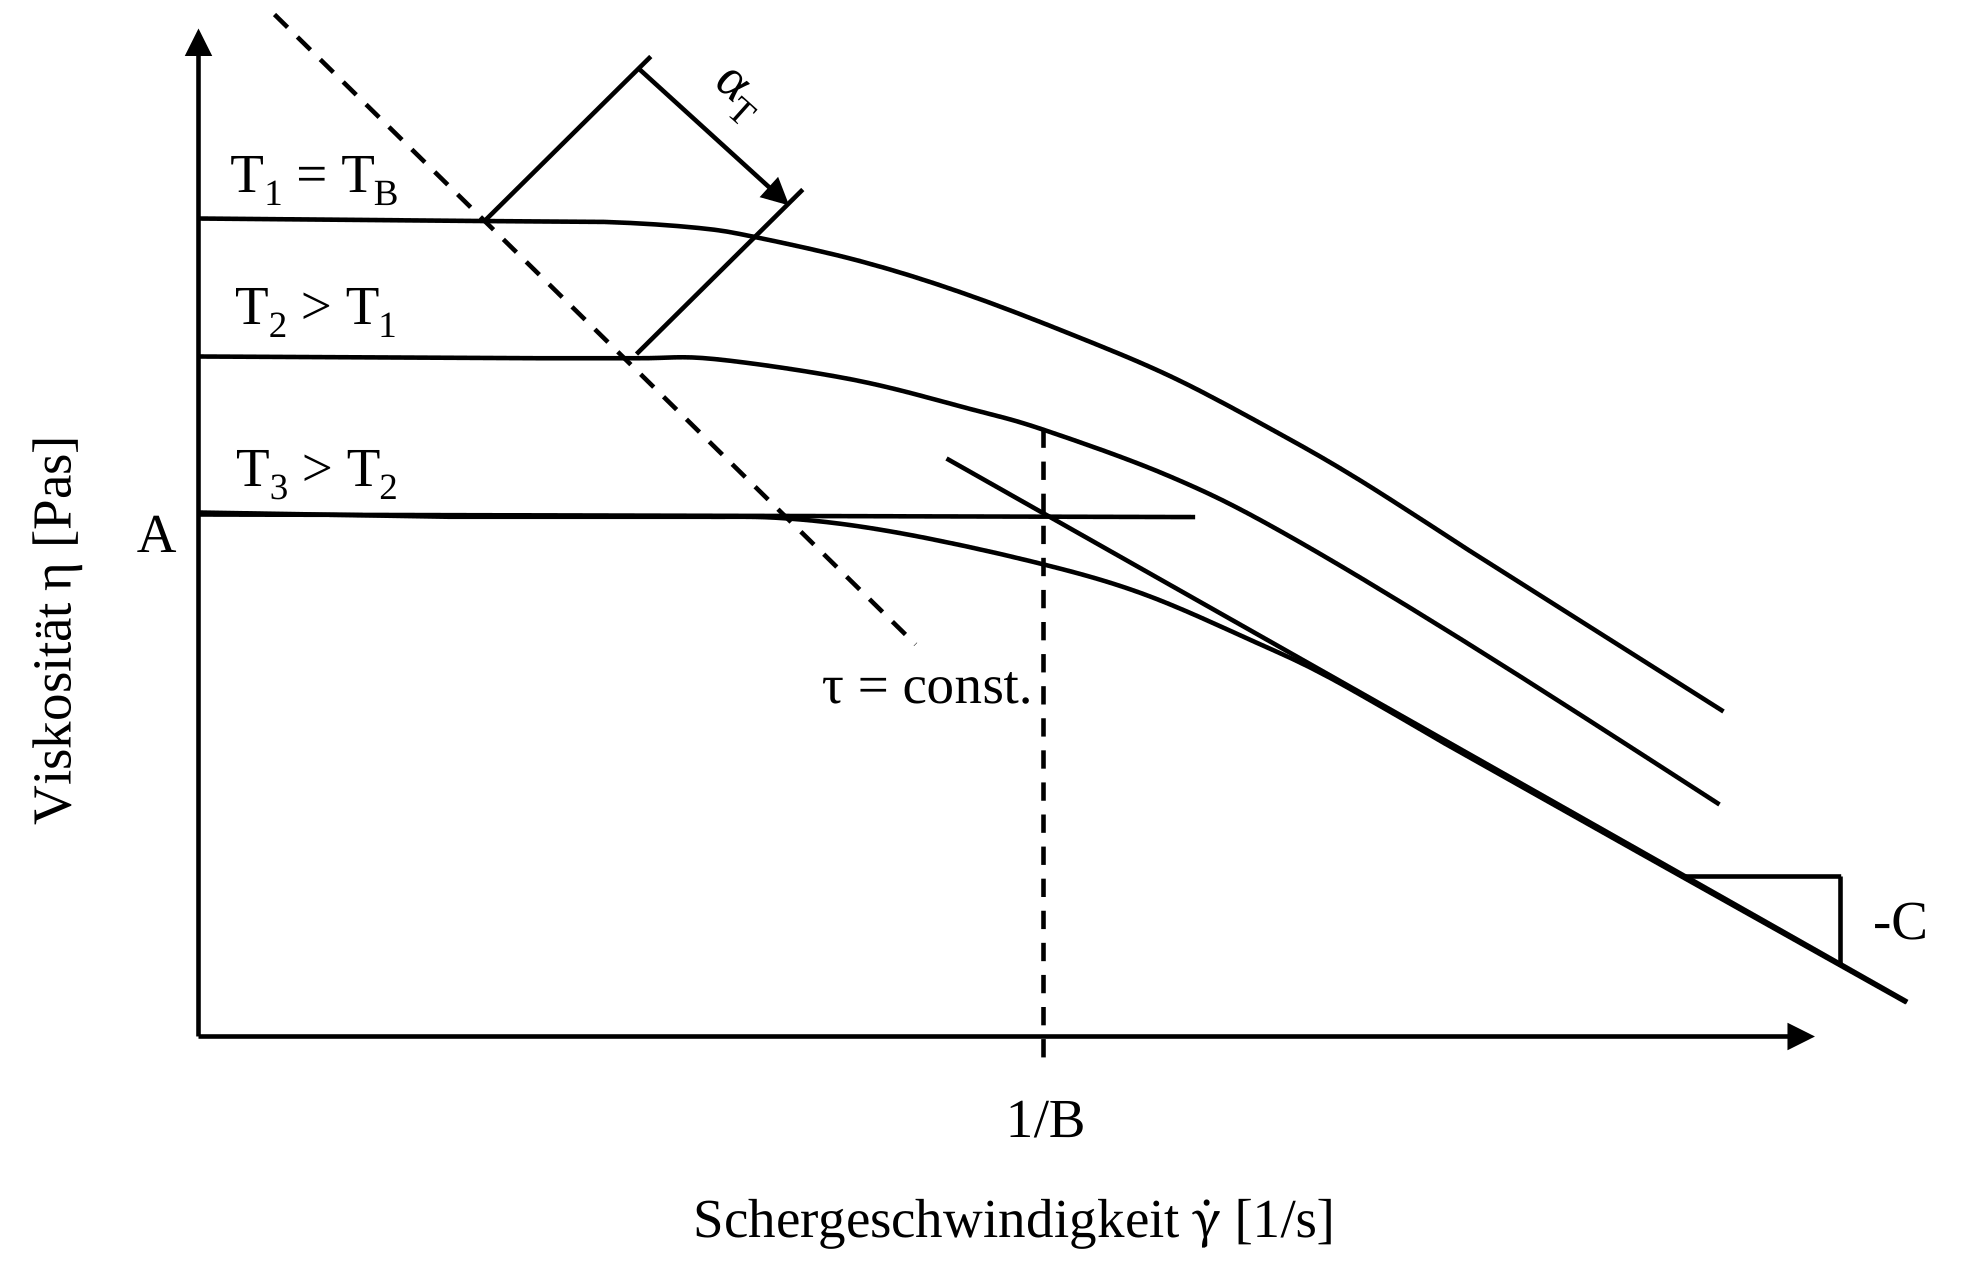
Messreihen mit dem Hochdruckkapillarrheometer
Um die benötigten Carreauparameter zu bestimmen, können beispielsweise mit dem Hochdruckkapillarrheometer Wertepaare bestimmt werden, die dann mit einem Carreau-Berechnungsprogramm umgerechnet werden. Hierzu werden die Viskositätswerte mit Hilfe von drei verschiedenen Versuchsreihen bei unterschiedlichen Temperaturen aufgenommen.
In einem Hochdruckkapillarrheometer durchströmt zuvor erwärmtes Material eine Kapillare mit kreis-, kreisring- oder schlitzförmigem Querschnitt. Mit diesem Messverfahren wird der gesamte Bereich praktisch interessierender Viskositäten erfasst. Für niedrigviskose Medien werden dünne lange Kapillare und bei hochviskosen Medien entsprechend hohe Drücke verwendet. Bei der diskontinuierlichen Methode wird der erforderliche Druck durch Fremdgas, Schwerkraft oder mittels Kolben aufgebracht. Der Volumenstrom ist bei der Vorgabe einer konstanten Kolbengeschwindigkeit konstant und die Schergeschwindigkeit aufgeprägt. Der Druckgradient am Einlauf und am Auslauf ist durch Wirbelbildung infolge viskoelastischer Effekte (Bagley-Korrektur), durch Änderung der Strömungsgeschwindigkeit (Hagenbach-Korrektur) und durch Änderung der Reibungsbedingungen an der Wand (Couette-Korrektur) nicht konstant. Um die Viskosität der Polymerschmelze exakt berechnen zu können, wird der Druckgradient mittels zweier Druckaufnehmer nur auf einer bestimmten Länge in der Kapillare gemessen, da dort rheologisch einfache Strömungsverhältnisse herrschen. Die Berechnung der Viskosität erfolgt rechnergestützt.
Thermodynamische Materialkenngrößen
Die Berechnung des Aufschmelzverhaltens und der Temperaturentwicklung in strömenden Kunststoffschmelzen erfordert die genaue Kenntnis des thermodynamischen Werkstoffverhaltens [Hens89a]. Die thermodynamischen Zustandsgrößen sind prinzipiell druck- und temperaturabhängig und weisen dabei im Feststoff- und Schmelzeverhalten ein unterschiedliches Stoffverhalten auf.
Die in den Programmen REX / PSI / SIGMA benötigten Daten, wie Kristallitschmelz- bzw. Glasübergangstemperatur, spezifische Wärmekapazität und spezifische Enthalpie, können mit der DSC (Differenz Scanning Calorimetrie)-Analyse ermittelt werden.
Allgemeines zur DSC-Analyse
Das Prinzip beruht auf der Messung des Wärmestroms zwischen einer Probe und einer Vergleichssubstanz in einem Zwillingskalorimeter. Die Probe und die Referenz werden symmetrisch zu einander angeordnet, so dass die Temperaturdifferenz gleich Null ist. Viele chemische und physikalische Umwandlungen, wie Schmelzen, Kristallisieren, Oxidieren oder Zersetzen eines Stoffes, sind mit einer Wärmeströmung verbunden, d. h. es treten Enthalpieänderungen auf. Diese werden mit der DSC-Analyse bezüglich ihrer Lage im Temperaturbereich und ihrer kalometrischen Größe erfasst. Es lassen sich vor allem die spezifische Wärme und Enthalpie als Temperaturfunktion schnell und einfach bestimmen. Das zugrunde liegende Messprinzip wird Differenz-Wärmestrom-Kalometrie genannt und ist in der folgenden Abbildung schematisch dargestellt.
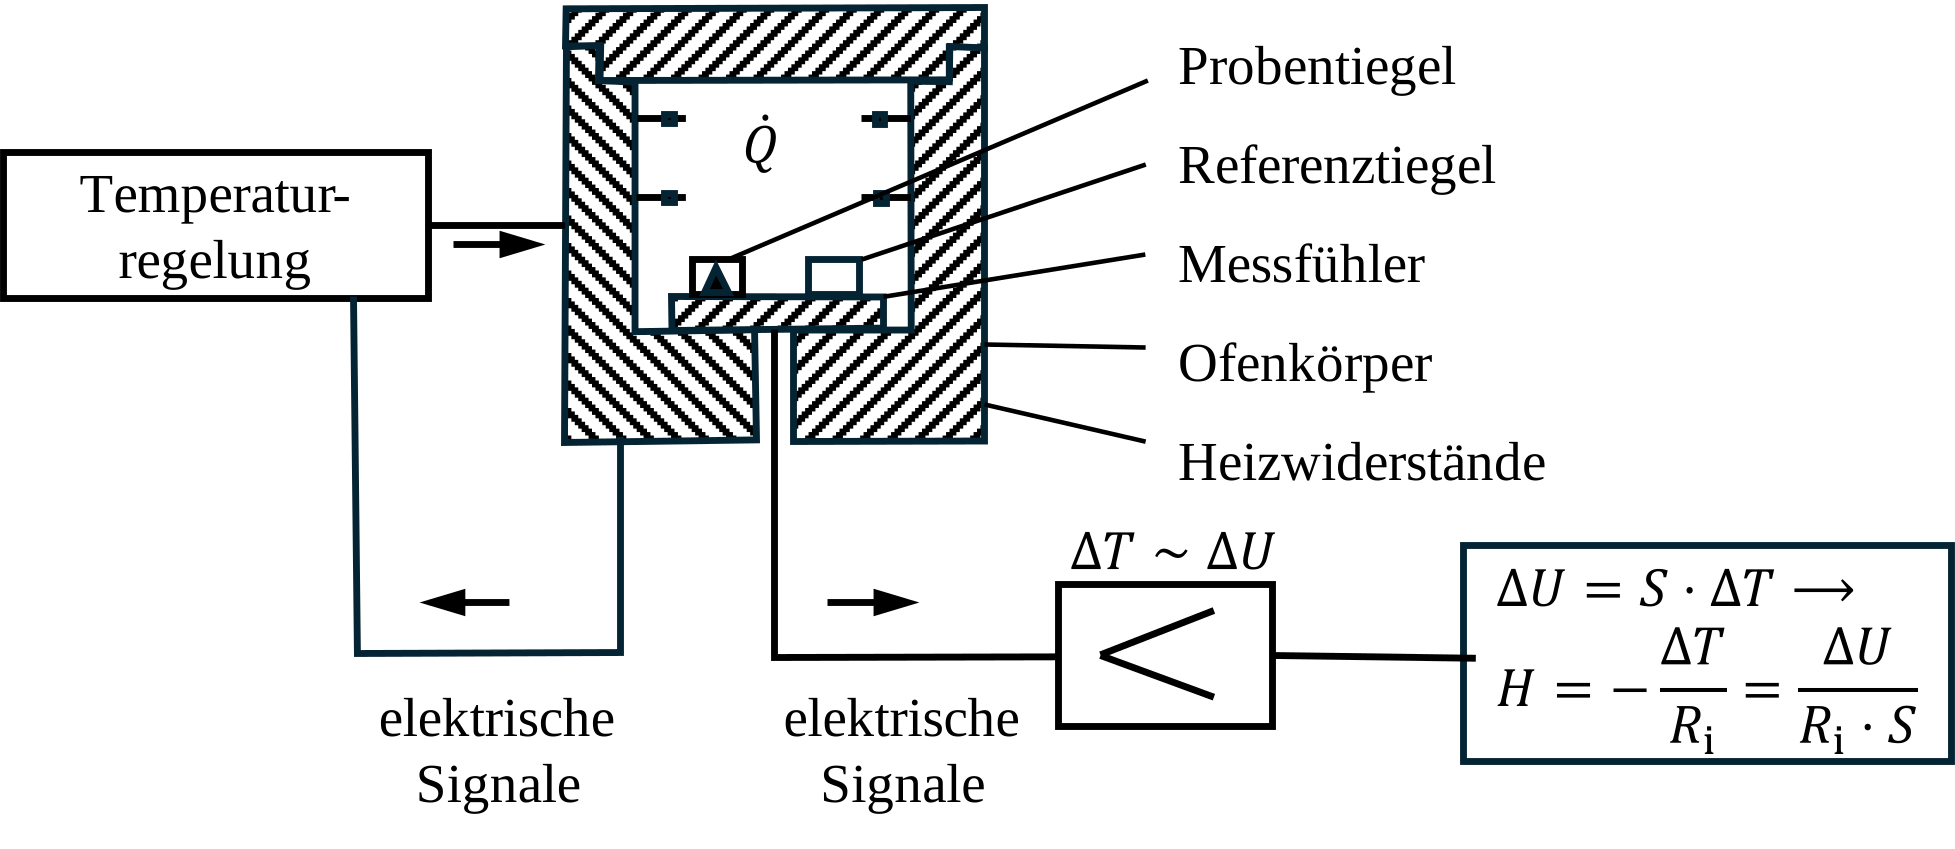
Über einen als Wärmewiderstand ausgebildeten Messfühler fließt ein Wärmestrom $\dot Q$ vom elektrisch beheizten Ofenkörper sowohl zum Proben- als auch zum Referenztiegel, die üblicherweise gleichartig sind (gleiche Abmaße, gleiches Material). Der Wärmestrom zur Referenz $\dot Q_R$ wird durch die Wärmekapazität des Tiegelmaterials und die naturbedingten Wärmeverluste hervorgerufen.
Dies gilt bei Gleichheit der Tiegelmaterialien und Symmetrie der Messzelle auch für den Probentiegel Die im Probentiegel ($\dot Q_S = \dot Q_R$) eingeschlossene Probensubstanz verursacht jedoch einen zusätzlichen Wärmestrom $\dot H$ ($d_H$/ $d_t$), der nun durch Differenzbildung bestimmt werden kann:
$$\dot H = \dot Q_S - \dot Q_R = \frac{T_P-T_S}{R_t} - \frac{T_P-T_R}{R_t} = \frac{T_S-T_R}{R_t} = - \frac{ΔT}{R_t}$$
Hierin sind $\dot H$= Wärmestrom der Probensubstanz, $\dot Q_S$ bzw. $\dot Q_R$ = Wärmestrom zum Proben- bzw. Referenztiegel, $R_T$ = thermischer Widerstand des Messfühlers, $T_P$ = Temperatur des Ofens (Temperaturprogramm) und $T_S$ bzw. $T_R$ = Proben- bzw. Referenztemperatur.
Teilkristalline Thermoplaste haben aufgrund ihrer unterschiedlich großen Kristalllamellen keinen festen Schmelzpunkt wie etwa Metalle, sondern einen Schmelzbereich. Kleinere, weniger perfekt aufgebaute Kristallite schmelzen bei einer tieferen Temperatur als große Kristallite. Charakteristisch für jeden teilkristallinen Polymerwerkstoff ist dabei die Schmelz- bzw. Kristallitpeaktemperatur $T_K$ . Die Lage des Peaks auf der Temperaturachse ist durch die Anfangs- ($T_A$ ), Peak- ($T_K$ ) und Endtemperatur ($T_E$) gekennzeichnet, die auch bei der Bestimmung anderer thermodynamischer Eigenschaften, wie der spezifischen Enthalpie, von Wichtigkeit sind.
Trägt man den Wärmestrom $\dot H (T)$ über der Temperatur $T$ auf, so erhält man bei teilkristallinen Thermoplasten folgenden typischen Verlauf.
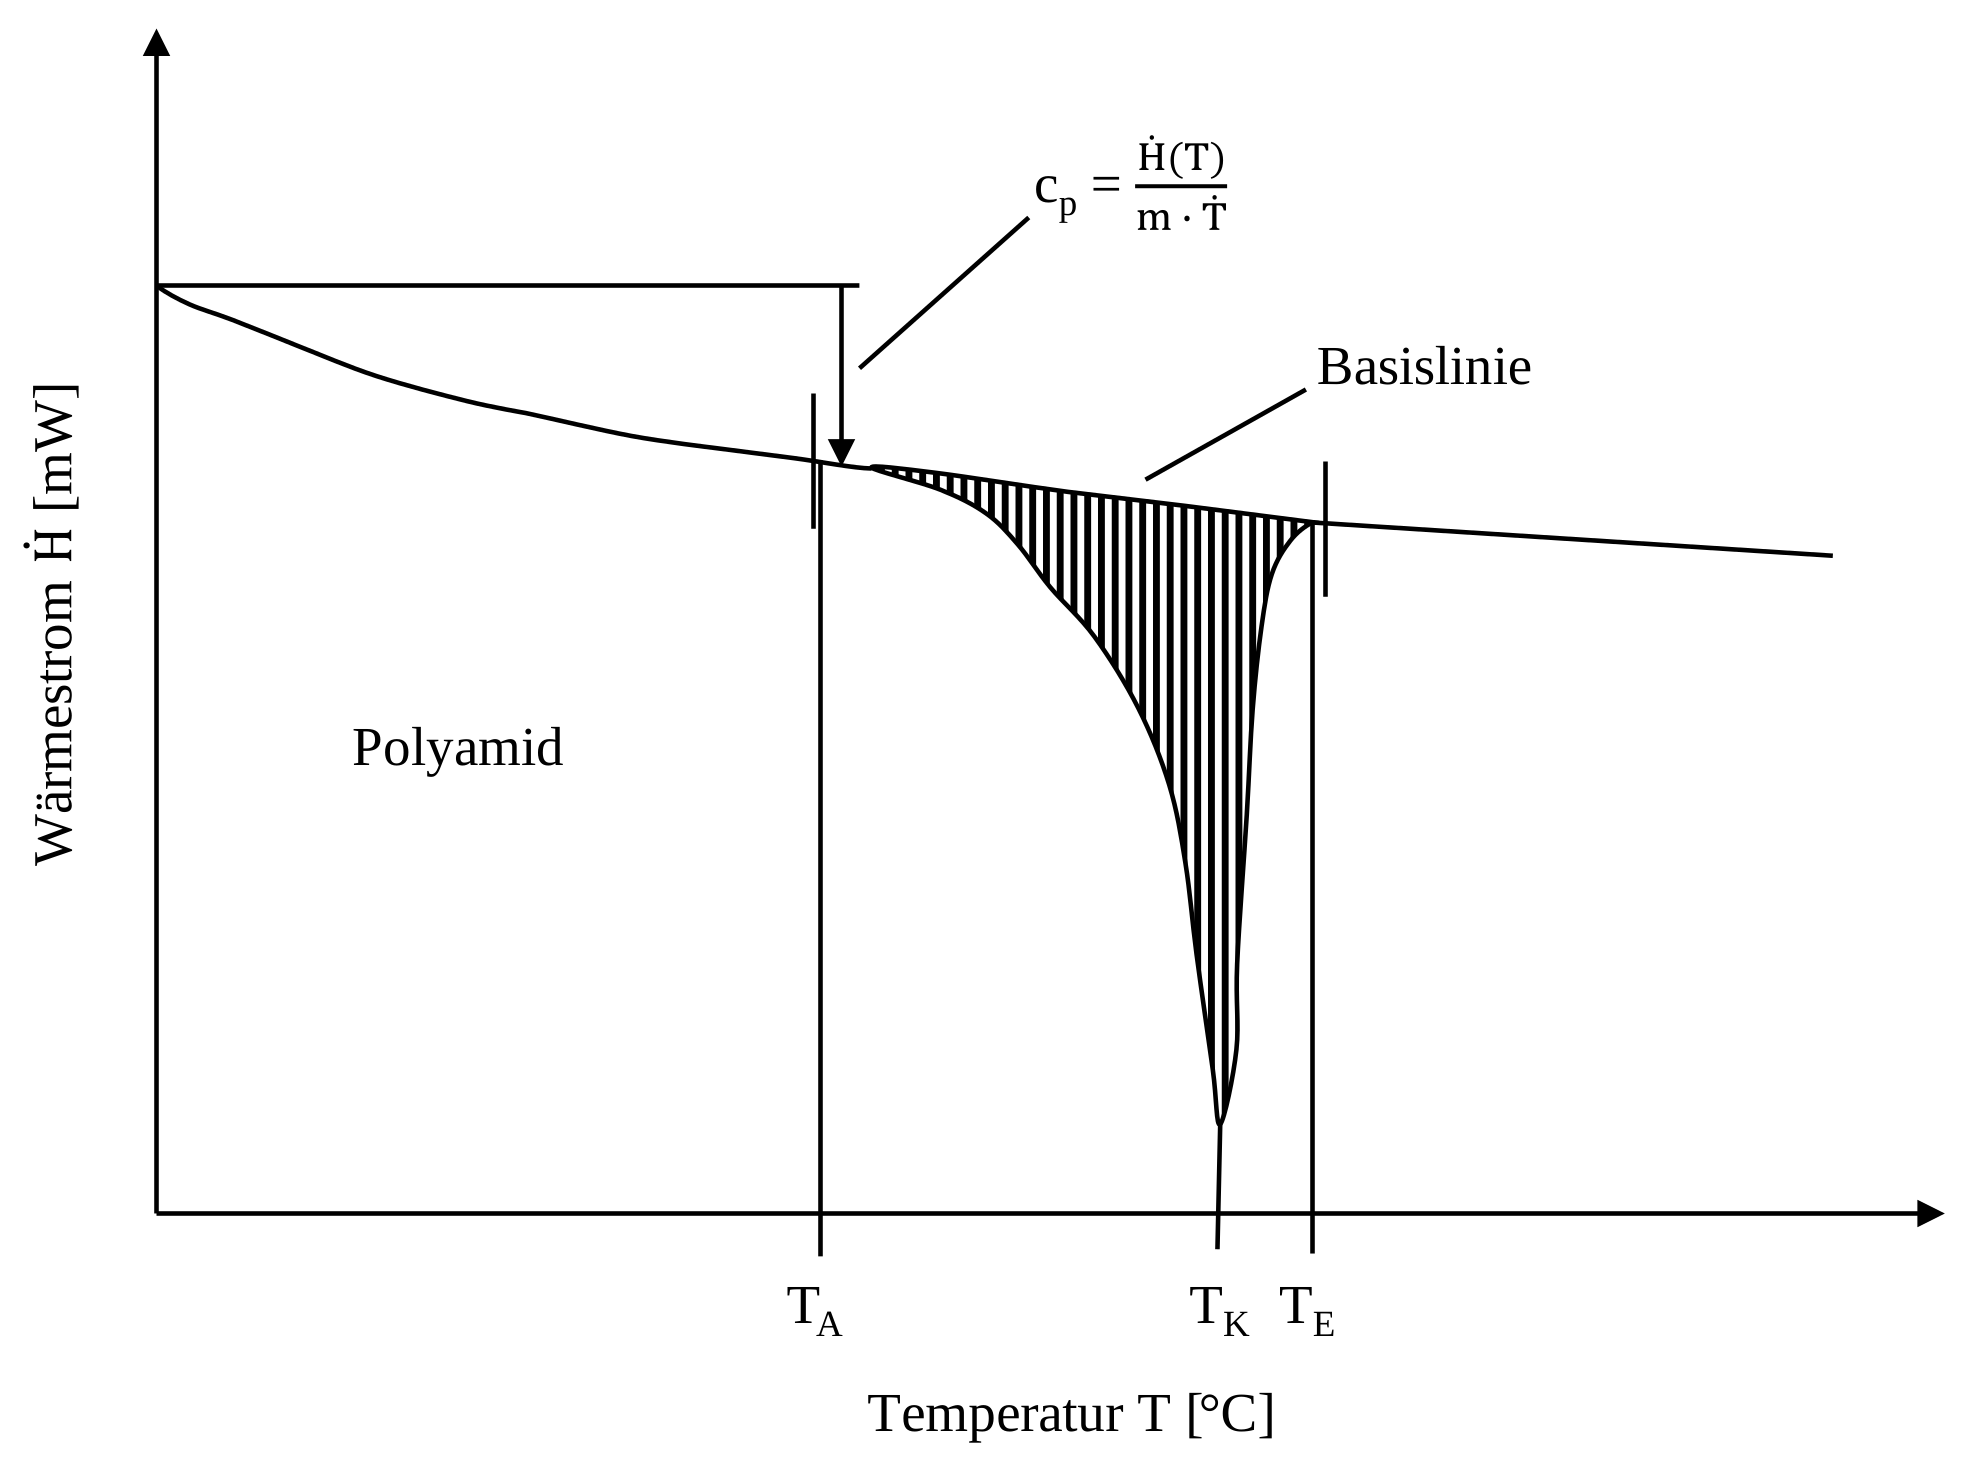
Beschreibung der thermodynamischen Materialkennwerte
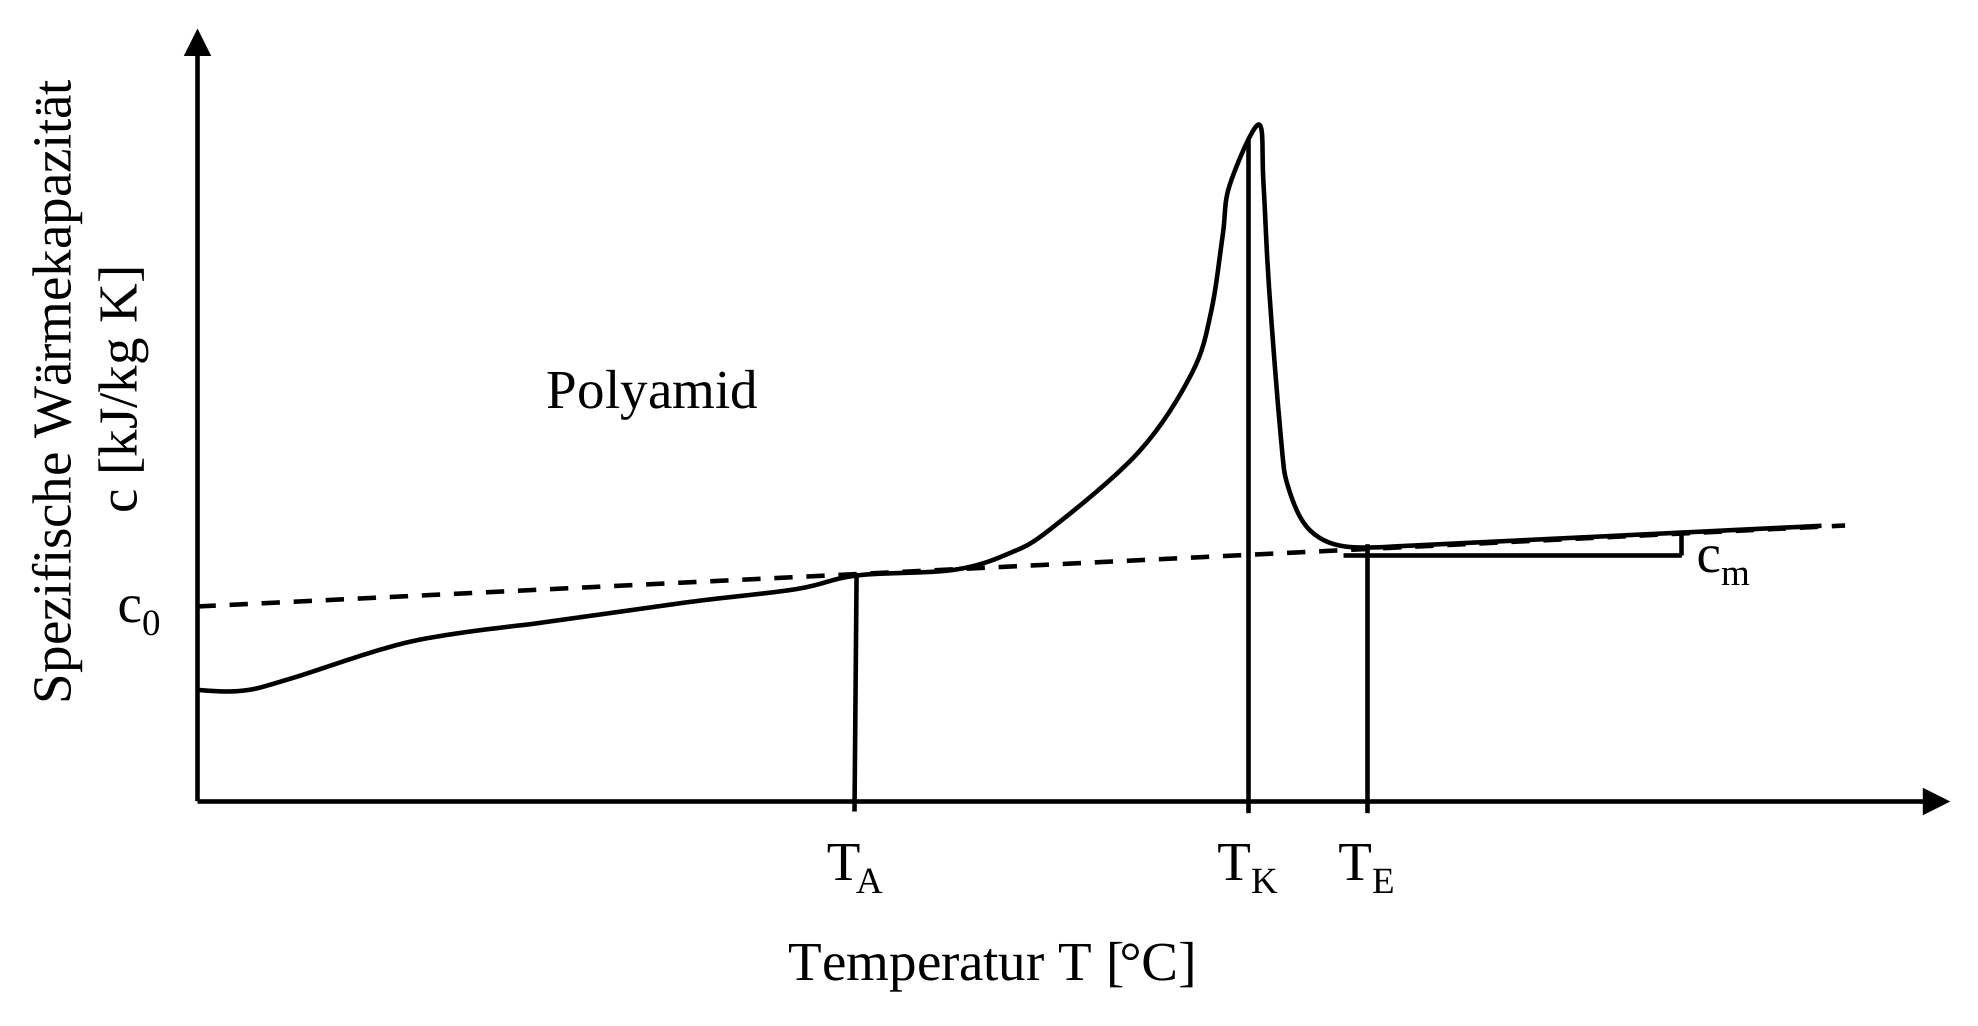
Die spezifische Wärmekapazität $c$ liegt für Kunststoffe im Bereich von 0,1 bis 5 kJ/kg K. Die folgende Abbildung gibt beispielhaft die spezifische Wärmekapazität $c$ in Abhängigkeit von der Temperatur für ein teilkristallines Polyamid wieder.
Amorphe Polymere zeigen einen gegenüber teilkristallinen Polymeren unterschiedlichen Wärmekapazitätsverlauf $c(T)$. Bei $T_G$ ist eine deutliche Niveauänderung, im Verlauf der spezifischen Wärmekapazität $c$ zu erkennen.
Die folgende Abbildung gibt die spezifische Wärmekapazität $c$ in Abhängigkeit von der Temperatur für ein amorphes Polystyrol wieder.
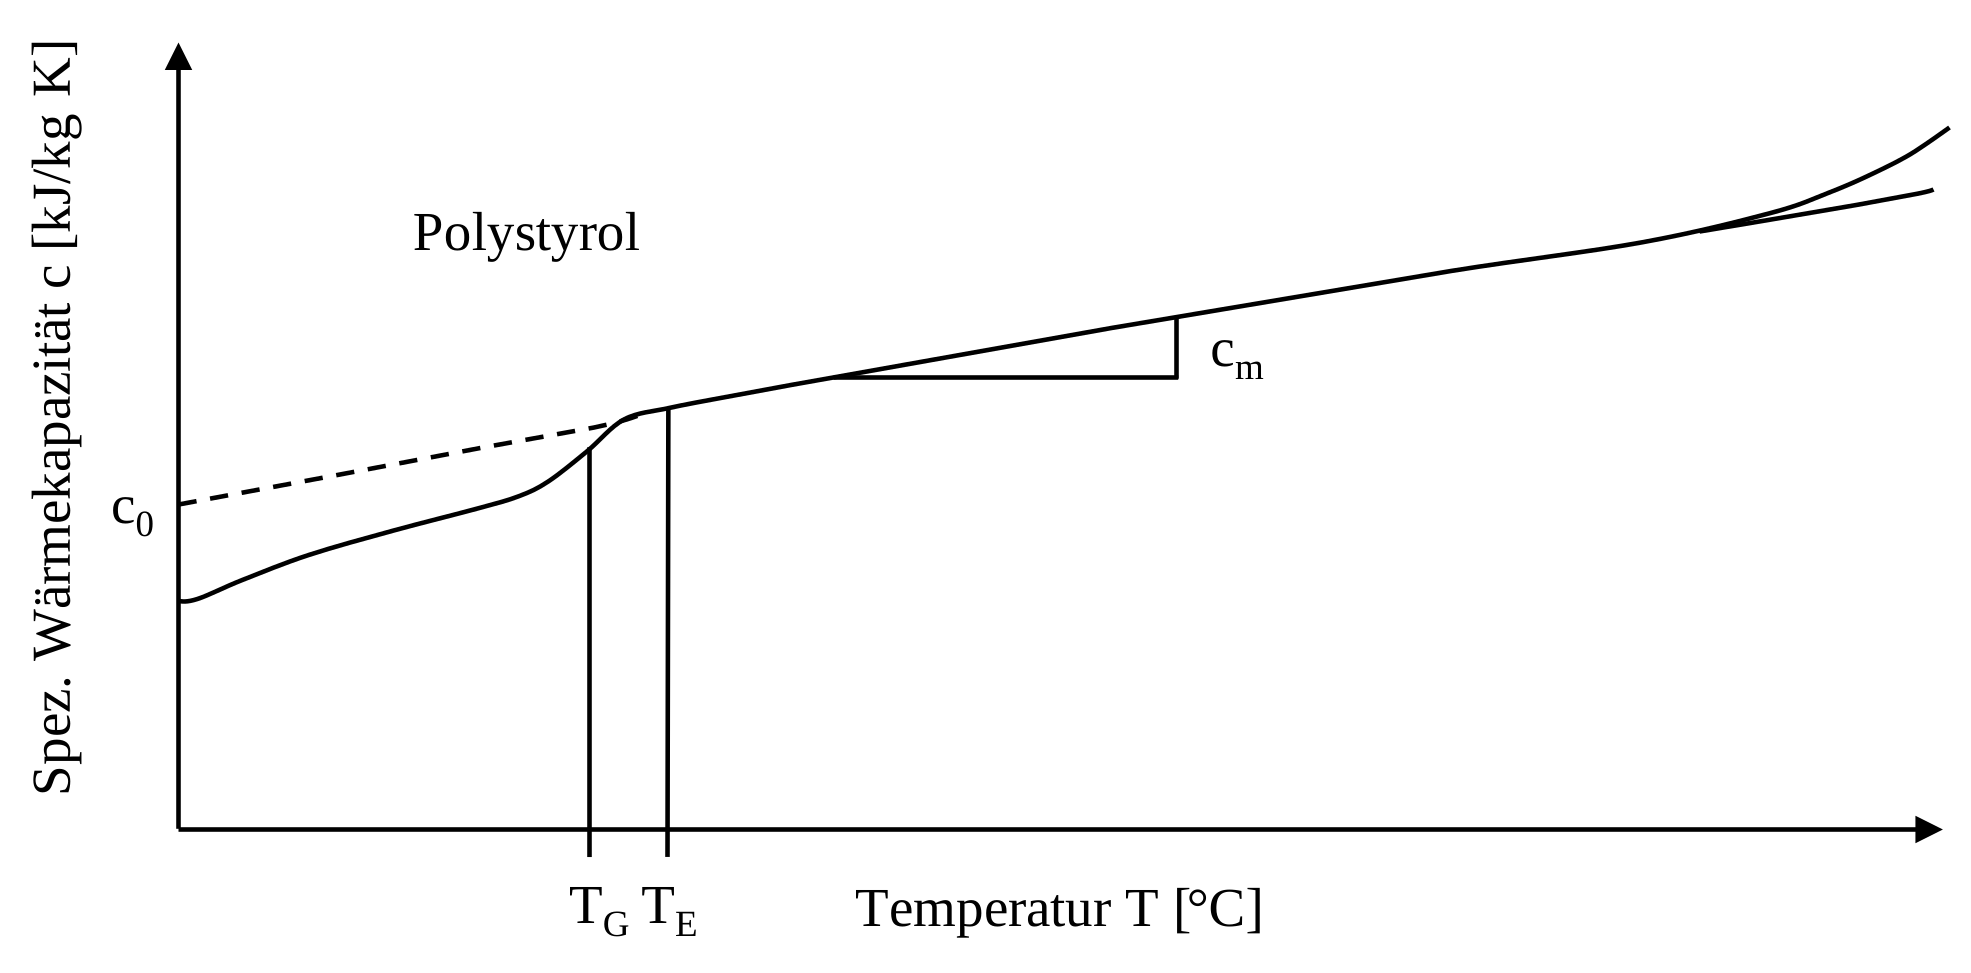
Die Stoffdaten aus der DSC-Analyse werden nun für die Simulation mit REX / PSI / SIGMA für den Bereich oberhalb der Schmelzendtemperatur bzw. der Endtemperatur des Erweichungsbereichs $T_E$ , entsprechend der in den  Abbildungen 88 und 89 dargestellten gestrichelten Linien, durch eine lineare Approximationsfunktion der Form:
$$c_p(T) = c_{p,0} + c_{p,m}\cdot T$$
beschrieben. Dabei kennzeichnet der Index $0$ den Stoffwert bei der Temperatur $0°C$, der Index $m$ gibt die Steigung der Stoffwertfunktion an.
Da REX / PSI / SIGMA eine Berücksichtigung des Druckeinflusses nicht vorsieht, sollte die Bestimmung der thermodynamischen Materialkennwerte jeweils für einen mittleren Druck erfolgen [Meli95].
Die spezifische Enthalpie $∆h$ ergibt sich aus der Integration der spezifischen Wärmekapazität $c$ in den Grenzen $T_1$ und $T_2$ , deren Verlauf sich aus der DSC-Analyse ermitteln lässt. So erhält man die Wärmemenge, die je Masseneinheit des Polymers zugeführt werden muss. Es gilt:
$$Δh = \int \limits_ {T_1}^{T_2} c_p(T)dT$$
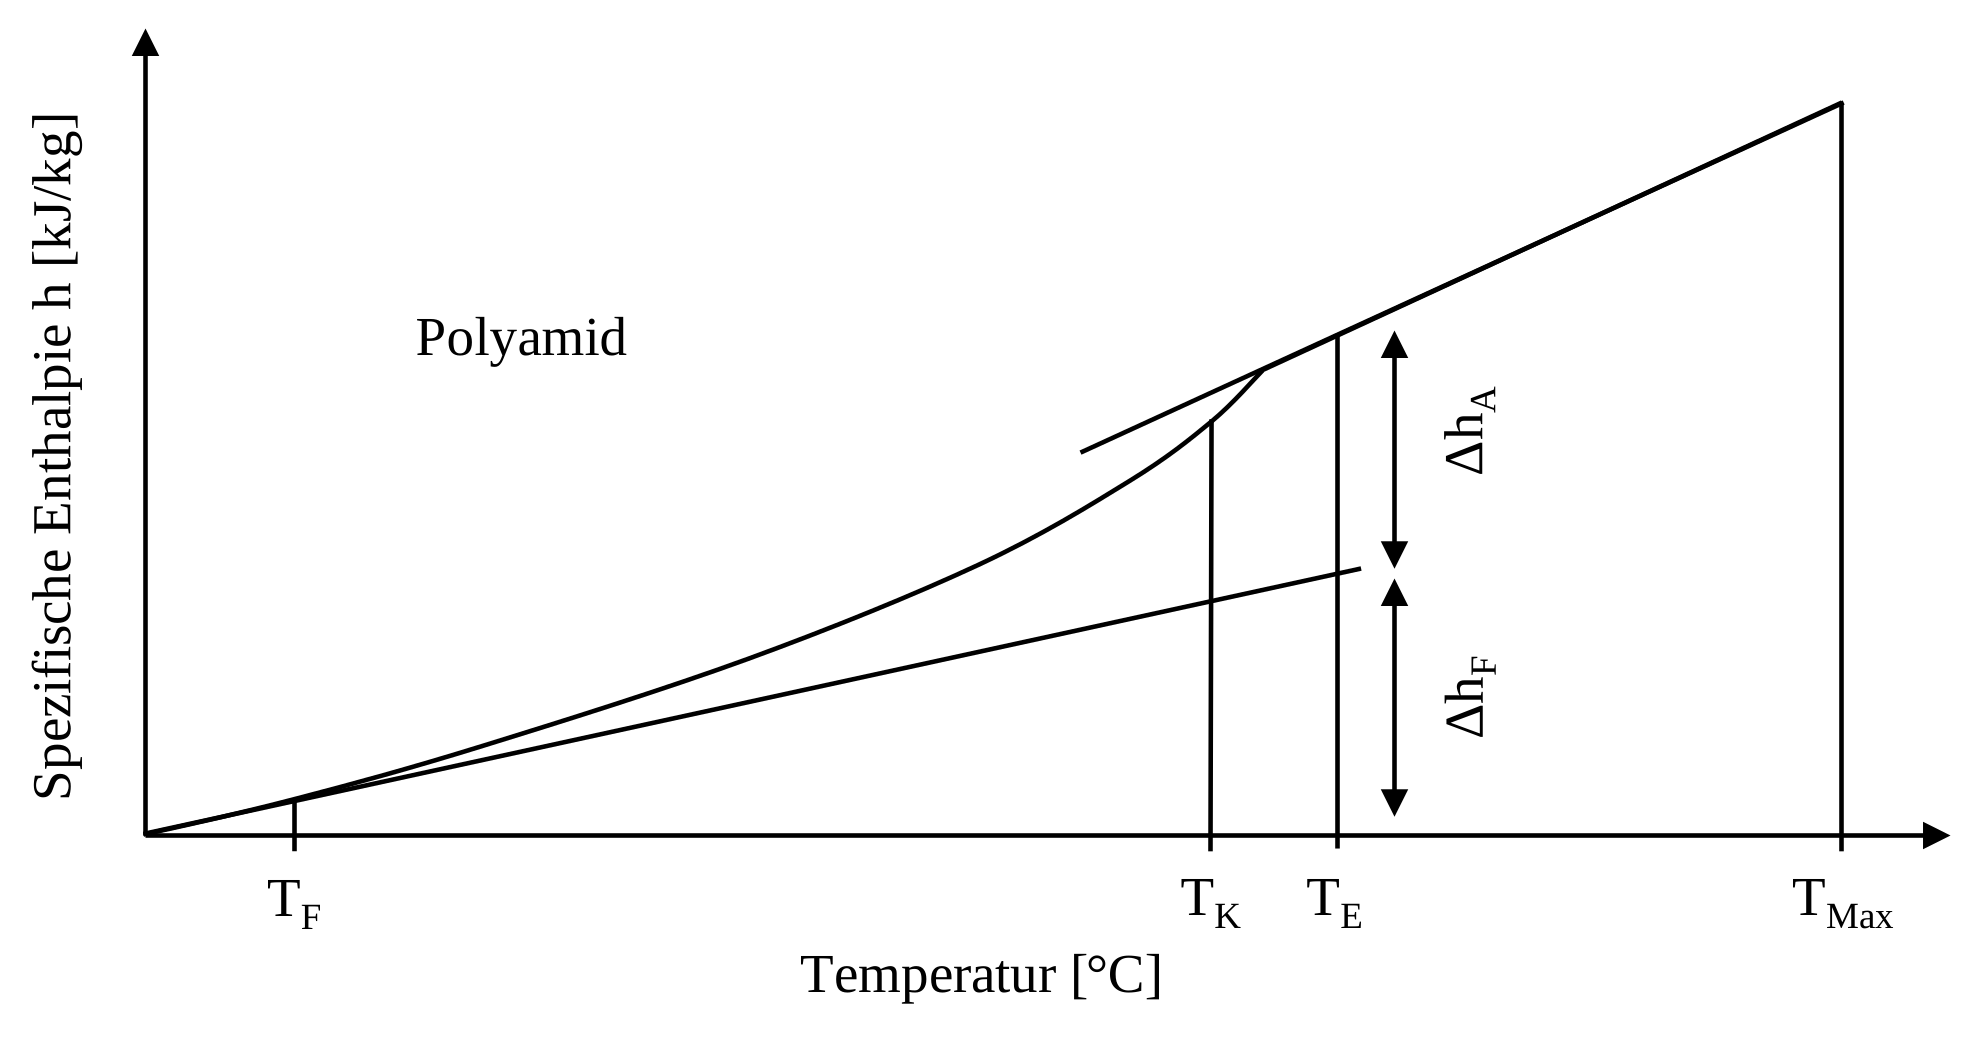
Für die Simulation mit REX / PSI / SIGMA interessiert man sich jedoch nicht für den funktionalen Zusammenhang von spezifischer Enthalpie $∆h$ über der Temperatur $T$, sondern für die für teilkristalline Polymere oder Blends charakteristischen Kennwerte wie Feststoffenthalpie $∆h_F$ und Aufschmelzenthalpie $∆h_A$ .
Die Ermittlung dieser Kennwerte wird im folgenden beispielhaft für ein teilkristallines Polyamid aufgezeigt. Der Aufschmelzvorgang wird durch Wärmemengenzufuhr (Schmelzwärme) in das System eingeleitet und ist bei Erreichen der Endtemperatur $T_E$ beendet. Die bei dieser Temperatur auftretende gesamte Enthalpiedifferenz ist der Energieaufwand, um das Polymer vollständig aufzuschmelzen.
Durch Tangentenbestimmung im unteren und oberen Temperaturbereich lässt sich diese Gesamtenthalpie $∆h$ in die Teilenthalpien $∆h_F$ und $∆h_A$ zerlegen. Mit einer Statistiksoftware lässt sich im unteren Temperaturbereich durch Vergleich der Bestimmtheitsmaße bei verschieden großen Temperaturintervallen [$T_F$ ; $T$ ] eine sinnvolle Approximation erzielen, während im oberen Temperaturbereich das Intervall [$T_E$ ; $T_{MAX}$] als Berechnungsgrundlage für die Tangentenbestimmung dient.
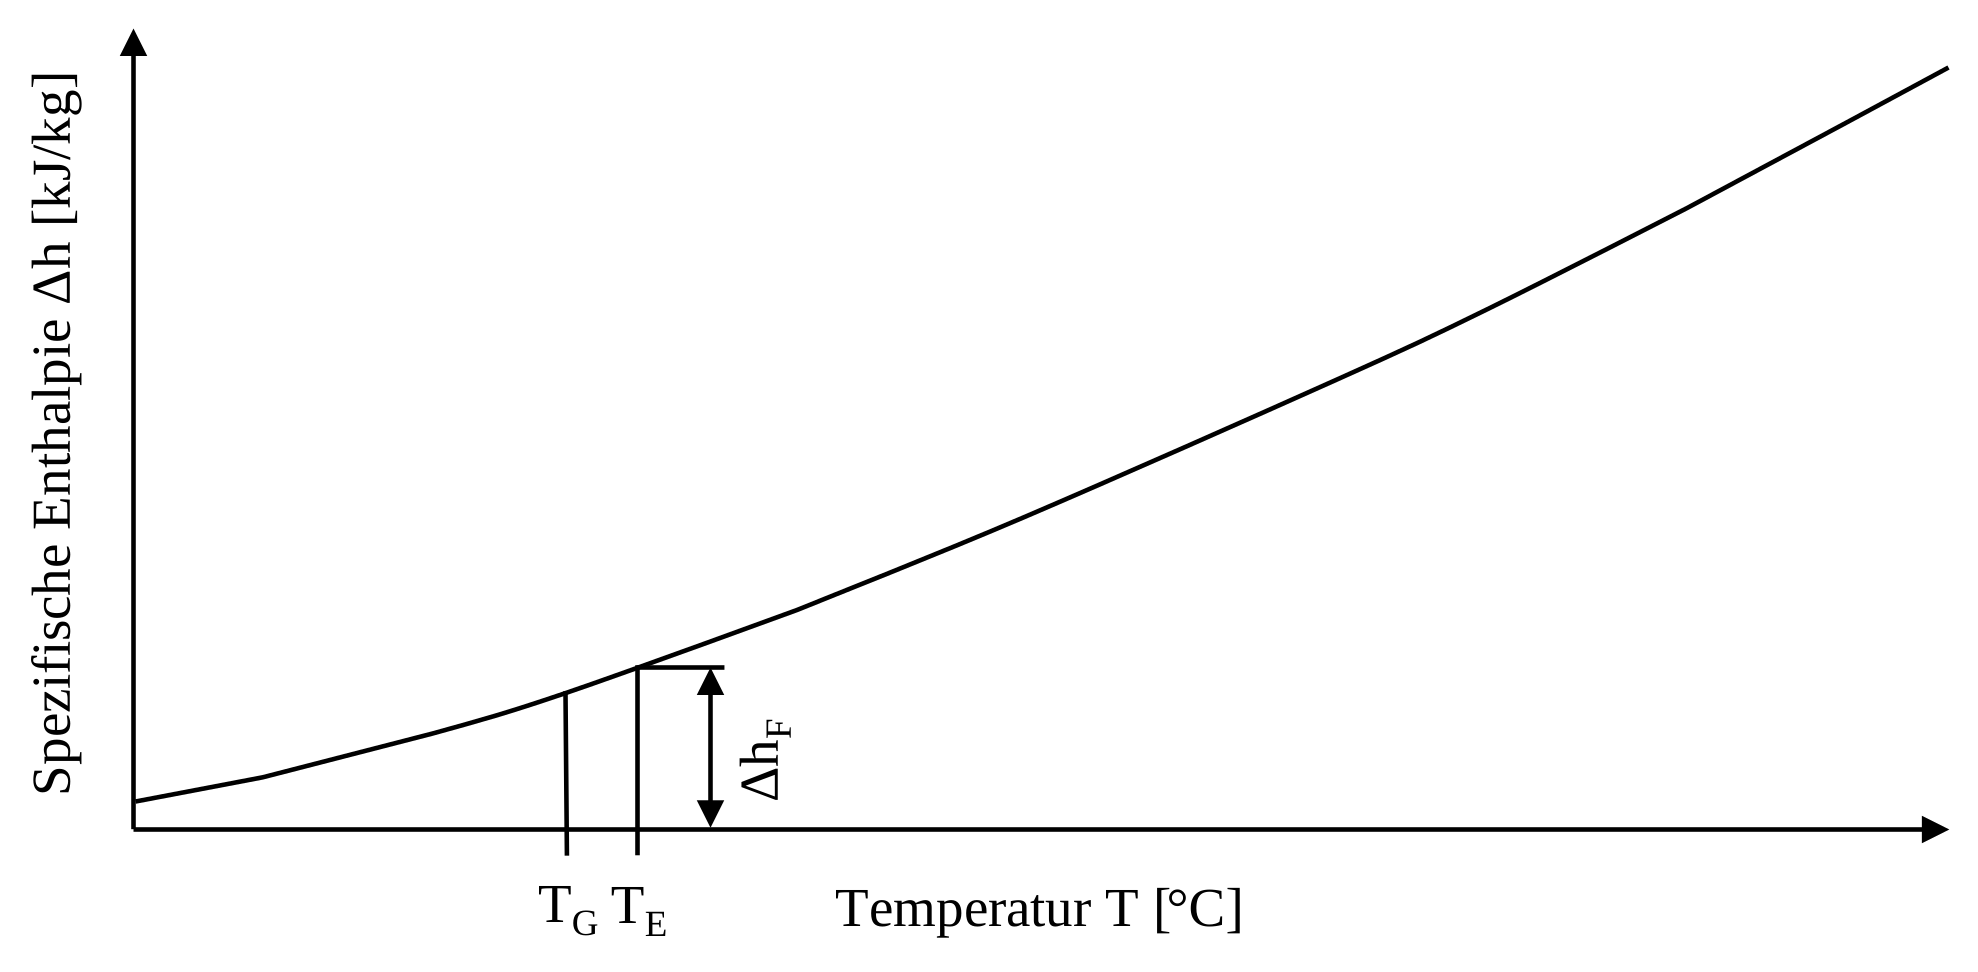
Amorphe Systeme zeigen aufgrund des fehlenden Aufschmelzverlaufs einen prinzipiell anderen Enthalpieverlauf als teilkristalline Polymere. Als charakteristischer Kennwert für jedes amorphe Polymer wird lediglich die Feststoffenthalpie $∆h_F$ zu Grunde gelegt. Diese entspricht der Enthalpiegröße am Ende des Erweichungsbereiches bei der Endtemperatur $T_E$.
Die folgende Abbildung zeigt beispielhaft die Ermittlung der Feststoffenthalpie $∆h_F$ für ein amorphes Polystyrol.
Wärmeleitfähigkeit
Bei Wärmeleitungsvorgängen unterscheidet man zwischen stationären und instationären Temperaturfeldern. Bei stationären Temperaturfeldern tritt die Wärmeleitfähigkeit $λ$ als Stoffwert auf. Sie ist temperaturabhängig und für amorphe Werkstoffe kleiner als für teilkristalline [Meli95].
Die Ermittlung der Wärmeleitfähigkeit $λ$ kann beispielsweise mit einem Gerät des Typs Thermoflixer der Firma SWO Polymertechnik durchgeführt werden. Das Messprinzip ist in der folgenden Abbildung dargestellt.
Die Bestimmung erfolgt über eine beheizte Prüfkammer, in der sich eine definierte Probenmasse $m$ befindet und einen in Kontakt mit der Probe befindlichen Messfühler enthält. Der Probe wird hierbei über einen gewissen Zeitraum, der sogenannten Messzeit $t$, eine Energiemenge $\dot Q$ zugeführt.
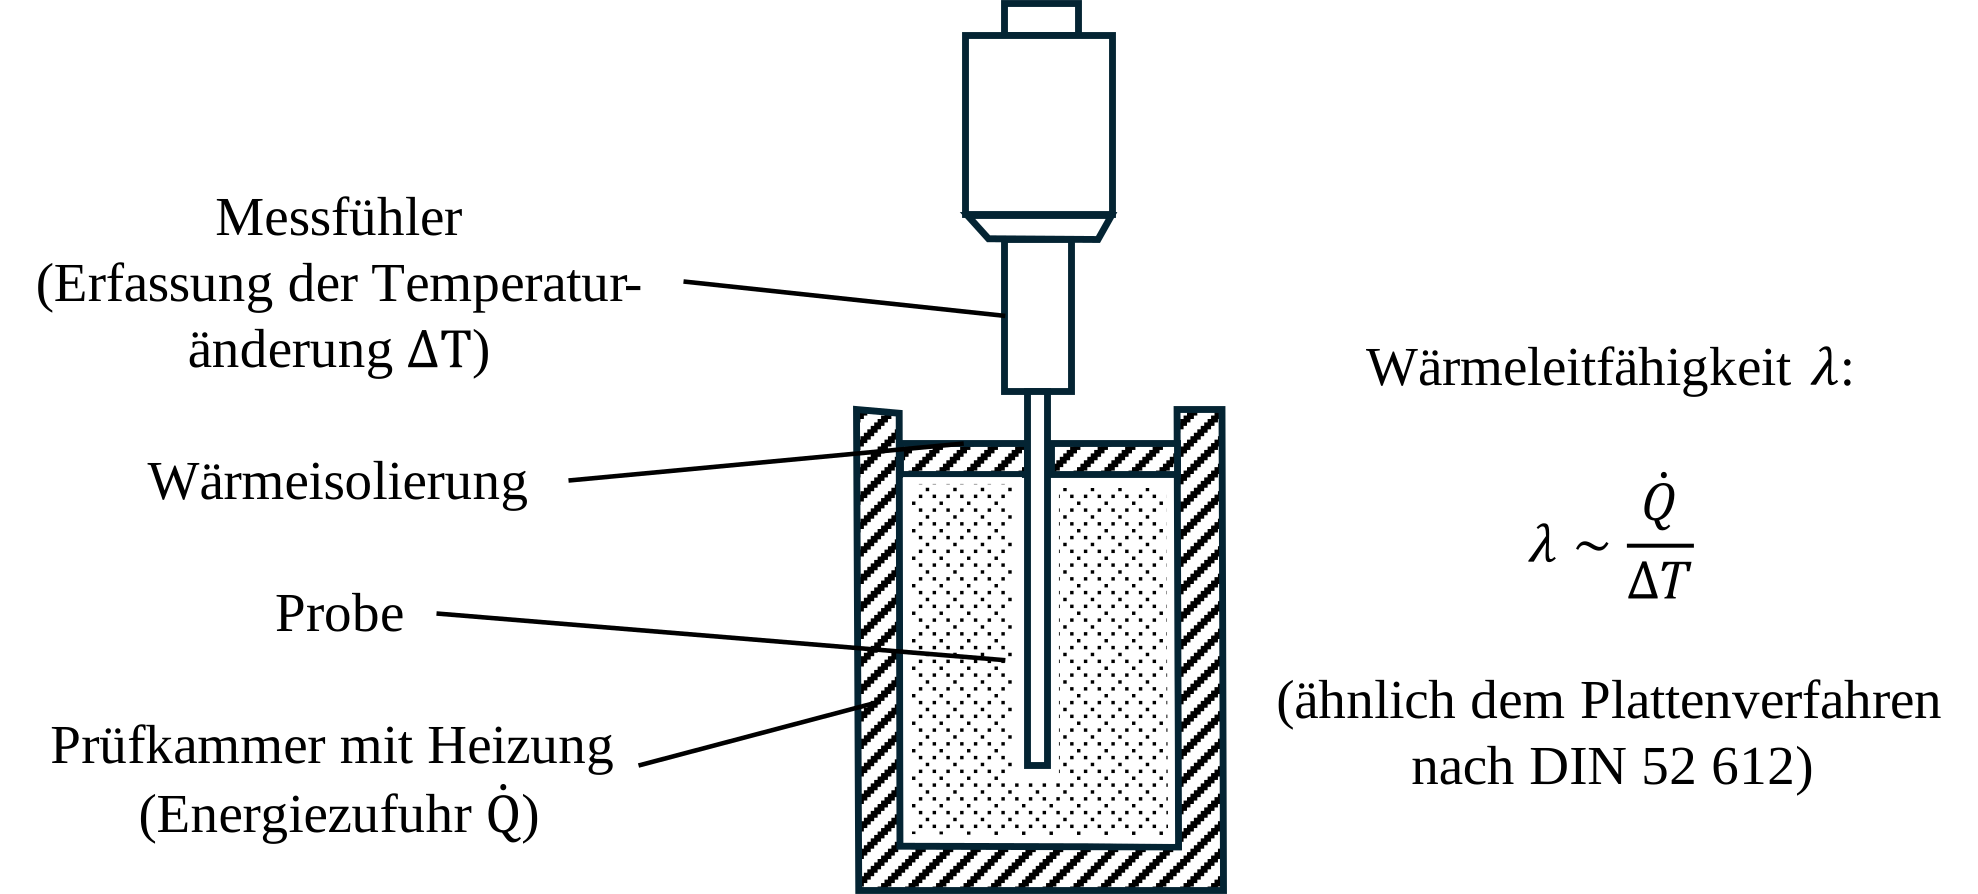
Die Temperaturänderung $∆T$, die die Probe innerhalb dieser Messzeit erfährt, wird vom Messfühler erfasst. Aus der zugeführten Wärmemenge $Q$ und der Temperaturänderung $∆T$ kann nun die Wärmeleitfähigkeit $λ = f(\dot Q , ΔT)$ ermittelt werden. Der Vorteil dieses Messprinzips gegenüber dem Plattenmodell nach DIN 52 612 besteht in der Möglichkeit der Erfassung von Wärmeleitfähigkeiten $λ$ auch in sehr hohen Temperaturbereichen, die bei polymeren Werkstoffen von besonderem Interesse sind. Die nächste Abbildung zeigt einen prinzipiellen Verlauf der Wärmeleitfähigkeit $λ$ über der Temperatur $T$ für teilkristalline Polymere am Beispiel eines Polypropylens.
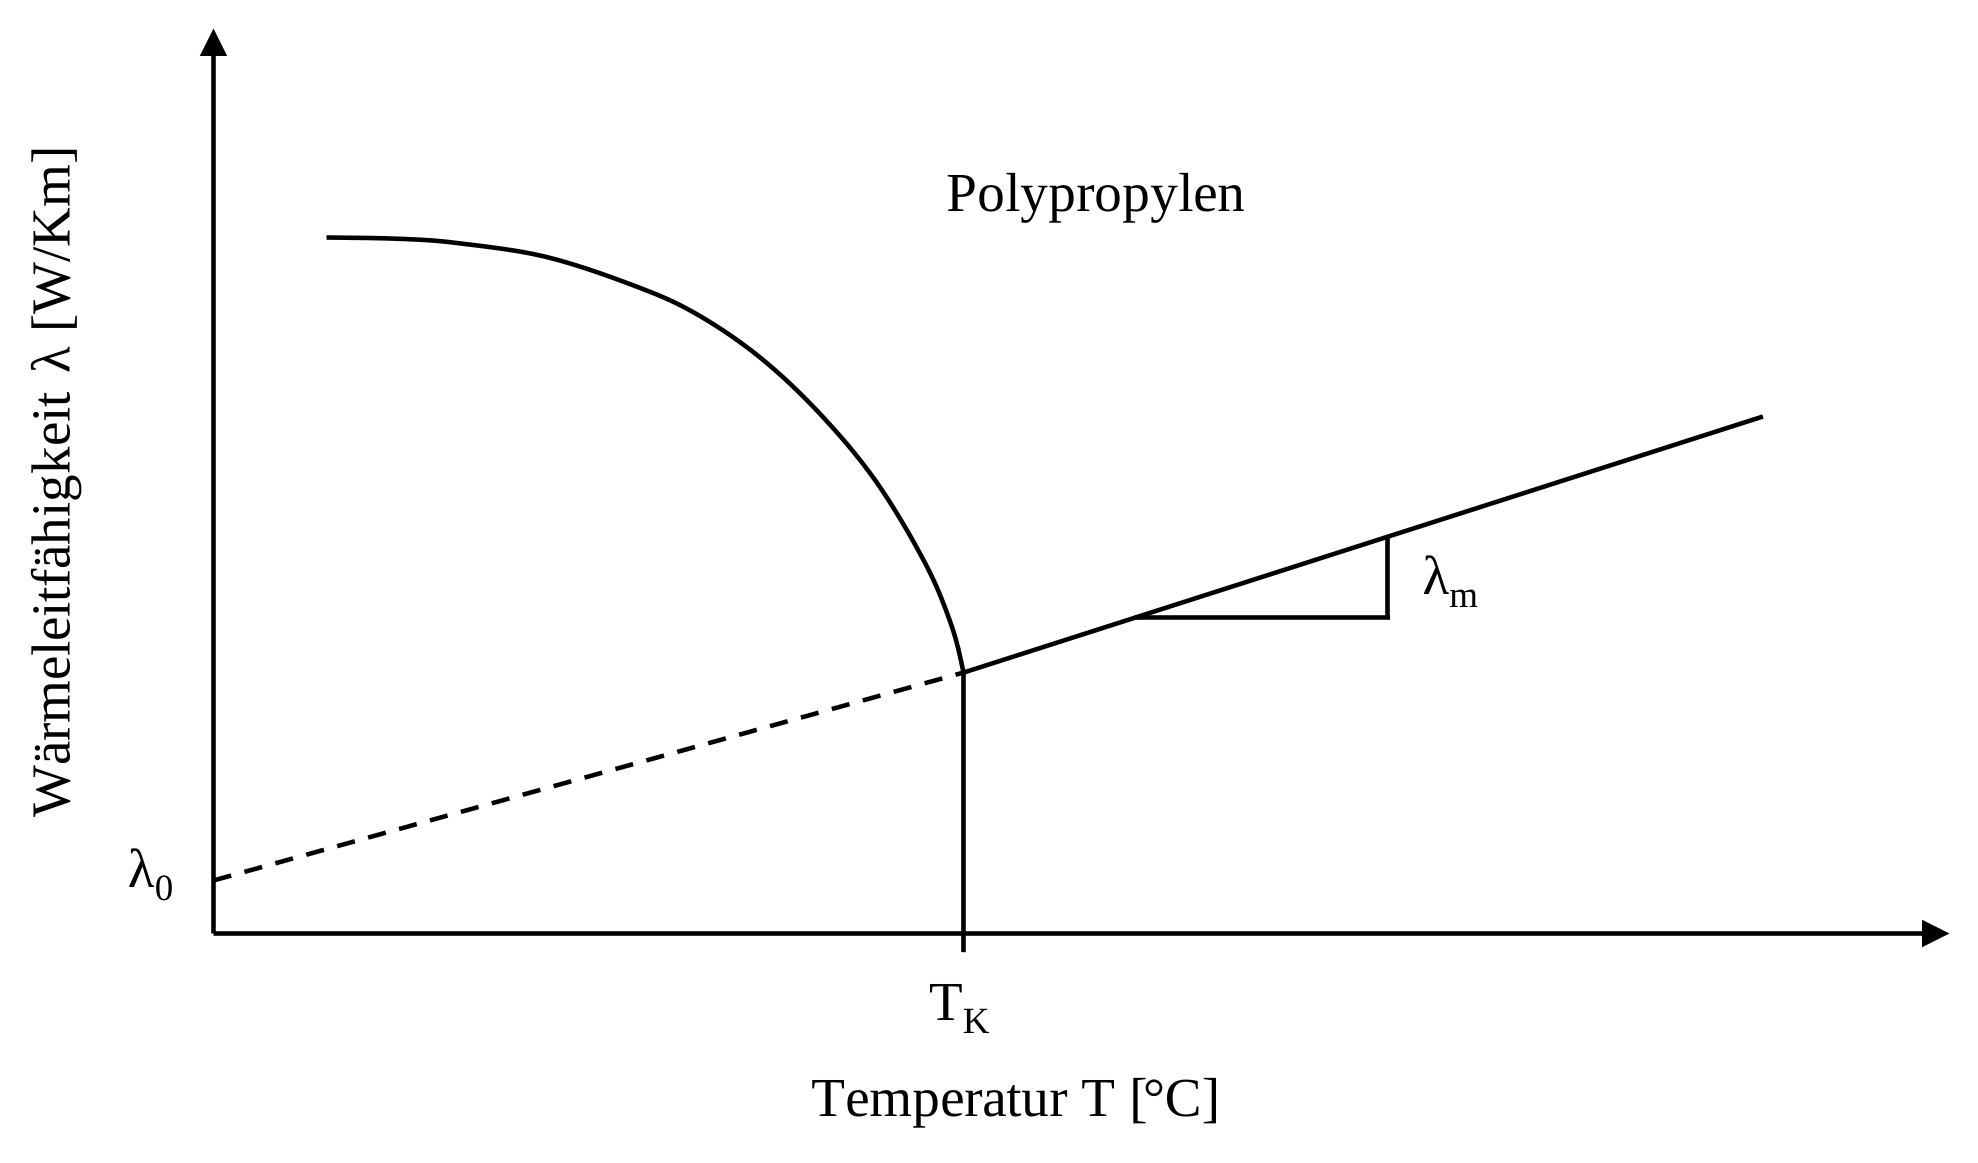
Für die Simulation benötigt man entsprechend der gestrichelten Linie in der Abbildung unten eine Geradengleichung des Typs:
$$λ(T) = λ_0 + λ_m \cdot T$$
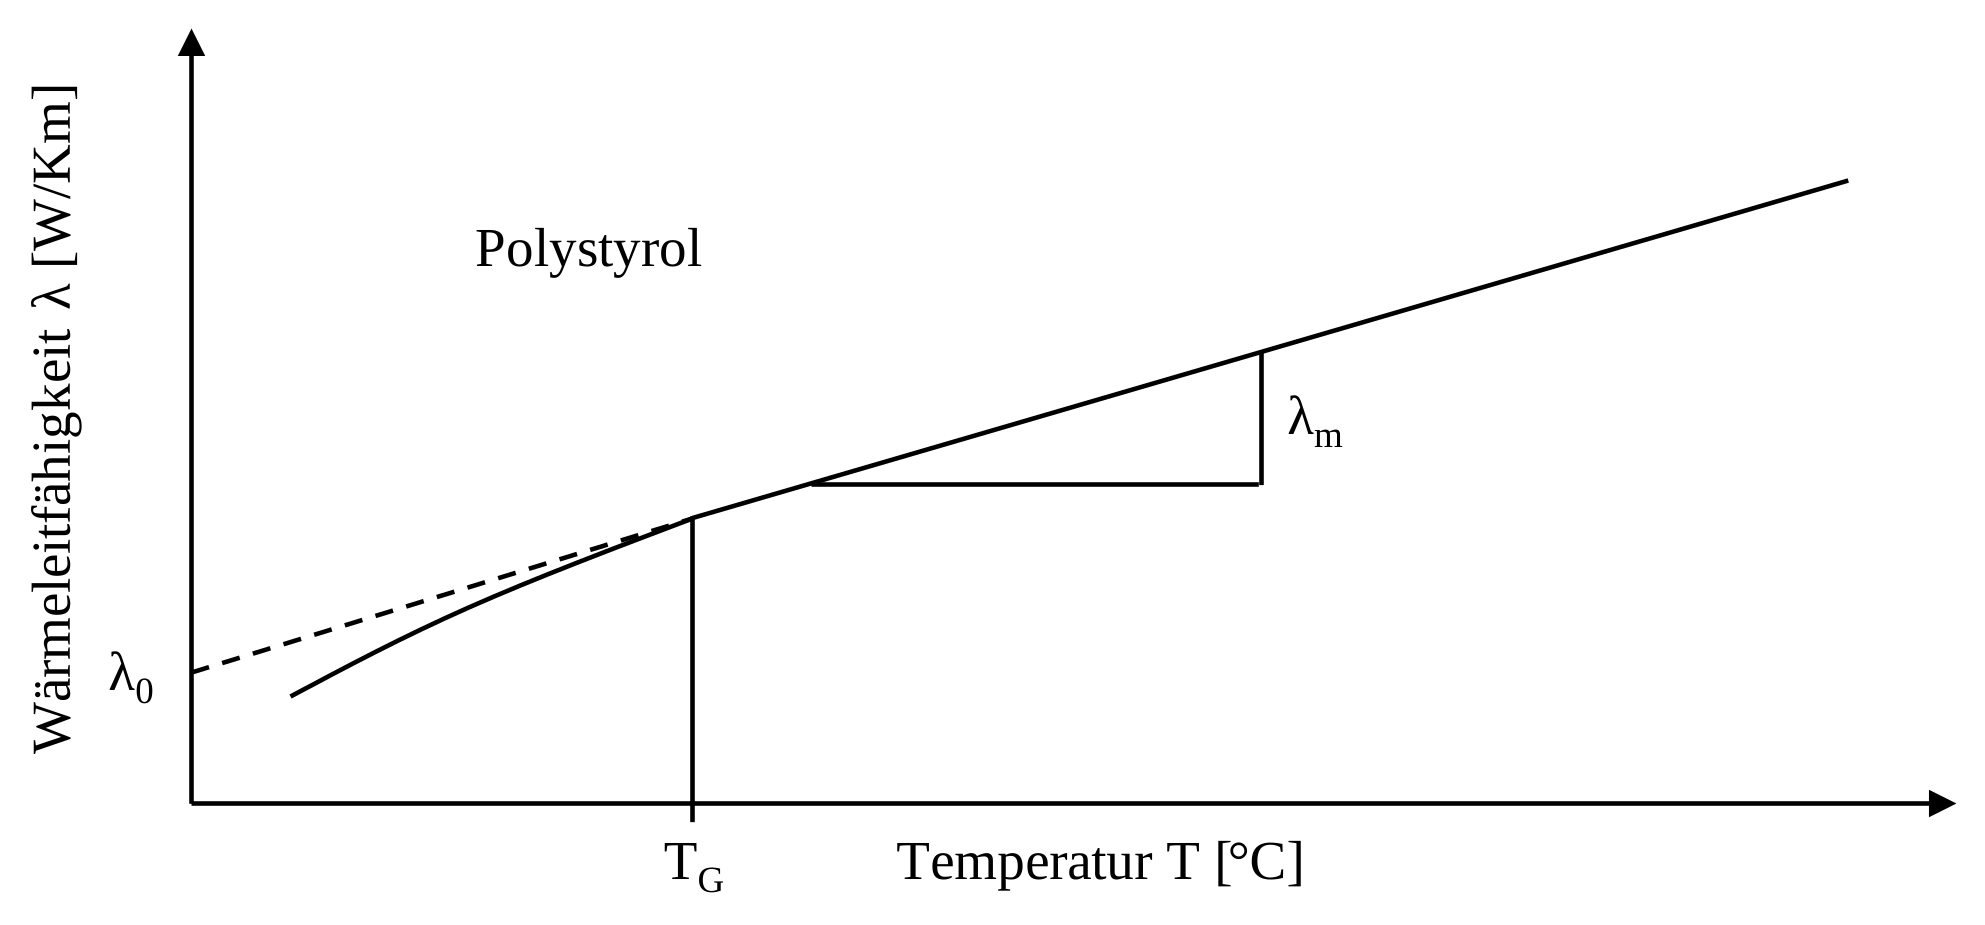
Die zu ermittelnden Größen der Gleichung sind die spezifische Wärmeleitfähigkeit bei $0°C$ ($λ_0$) und die Steigung der Wärmeleitfähigkeitsfunktion ($λ_m$).
Der Verlauf der Wärmeleitfähigkeit $λ$ über der Temperatur für ein amorphes Polystyrol ist ergänzend dargestellt.
Schmelzetemperatur
In der Auswertung der DSC-Analysen wird der Verlauf der zugeführten Energie über der Temperatur aufgetragen. Die Kristallisationstemperatur $T_K$ ist bei teilkristallinen Thermoplasten, im Kurvenverlauf am Peakmaximum abzulesen. Aus dem Wendepunkt im Verlauf lässt sich bei amorphen Thermoplasten die Glasübergangstemperatur $T_G$ ablesen.
Dichten
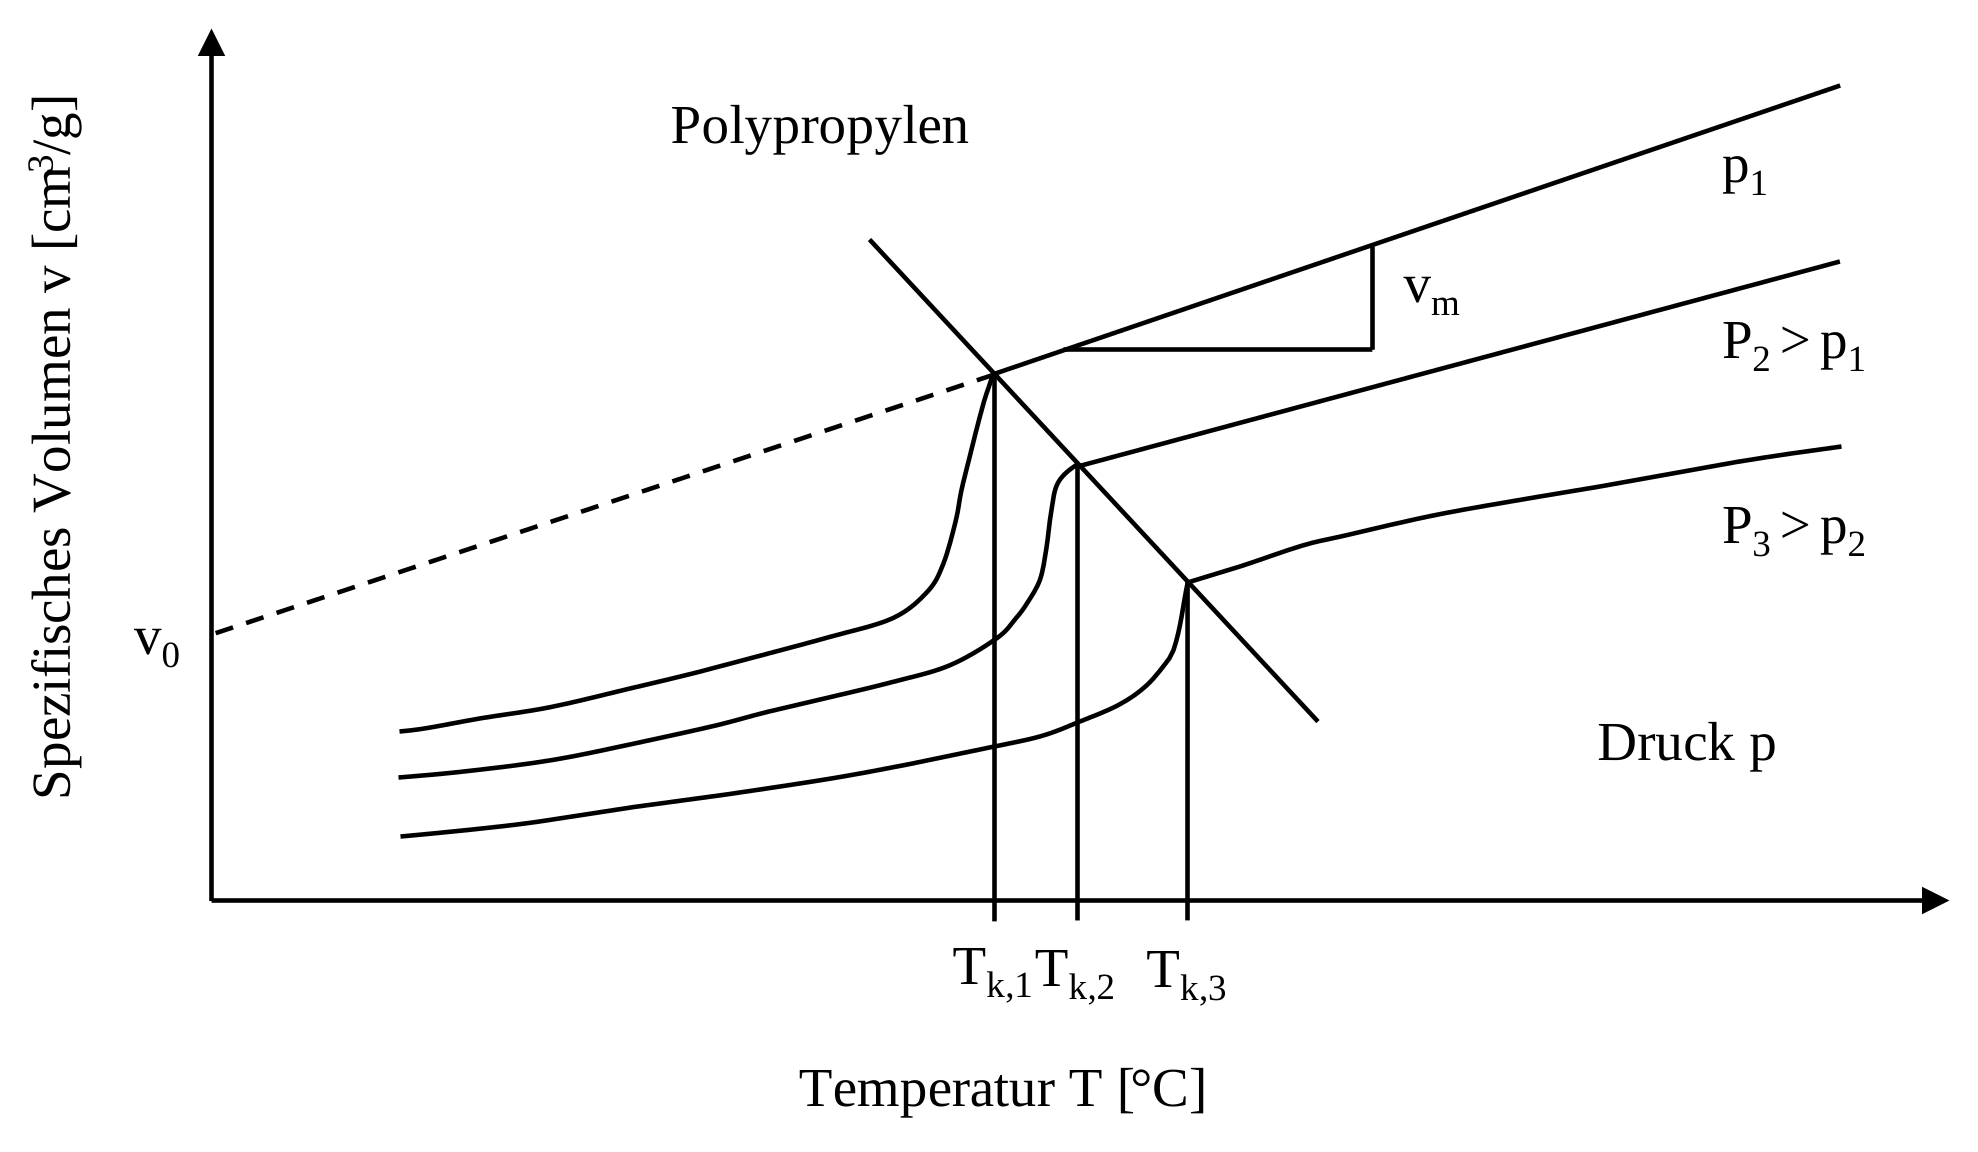
Trägt man den Verlauf des spezifischen Volumens $v$ über der Temperatur $T$ für ein teilkristallines Polymer auf, so erkennt man, dass sich das Verhalten über den ganzen Temperaturbereich mathematisch nur schwer oder gar nicht beschreiben lässt.
Ergänzend ist in der nächsten Abbildung der Verlauf des spezifischen Volumens $v$ über der Temperatur $T$ für ein amorphes Polystyrol dargestellt.
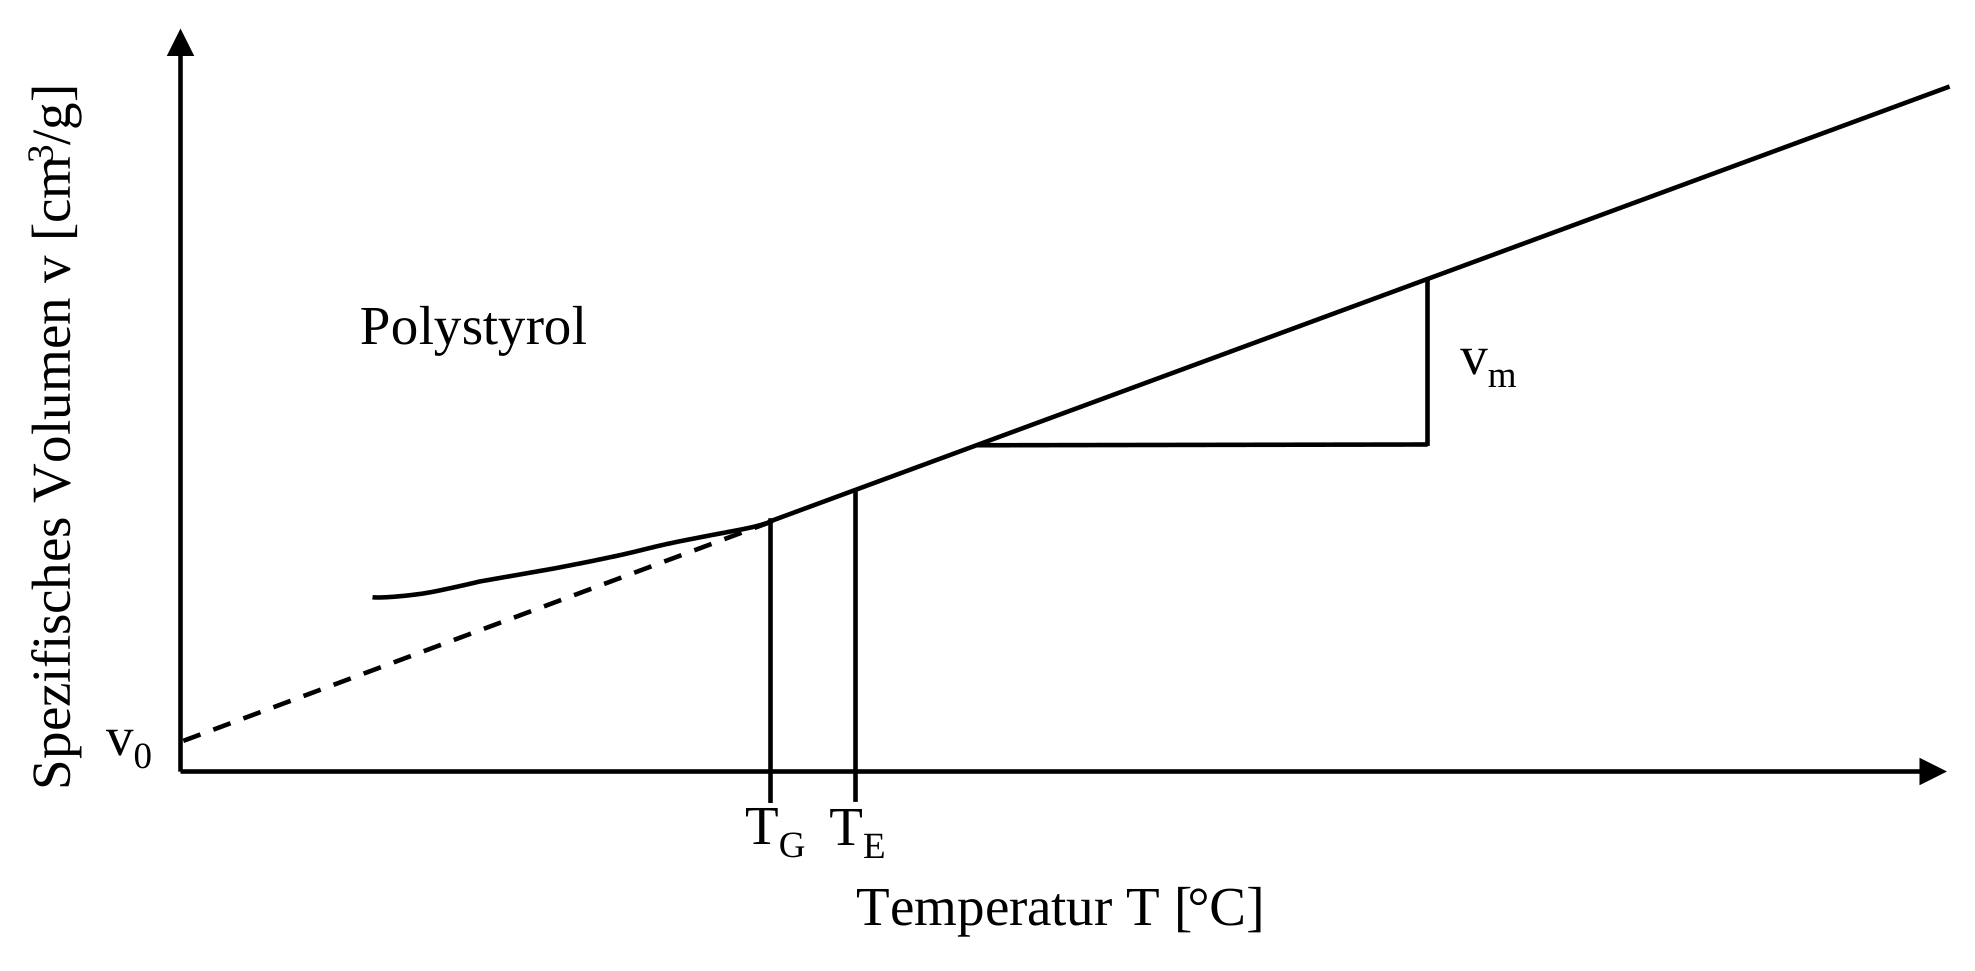
Für die Simulation schmelzedominierter Extruder interessiert jedoch primär der Temperaturbereich oberhalb der Schmelz- $T_K$ bzw. der Glasübergangstemperatur $T_G$ . REX / PSI / SIGMA benötigt für die Simulation eine Beschreibung der Volumen- bzw. Dichtefunktion in der Form:
$$v(T) = v_0 + v_m \cdot T$$ $$ρ(T) = ρ_0 - ρ_m \cdot T$$
Hierbei sind: $v_0$ das spezifische Volumen $v_m$ die Steigung der Volumenfunktion $ρ_0$ die spezifische Dichte $ρ_m$ die Steigung der Dichtefunktion
Die Vorgehensweise zur Bestimmung der Schüttdichte $ρ_s$ ist im Normblatt DIN 53 466 festgelegt.
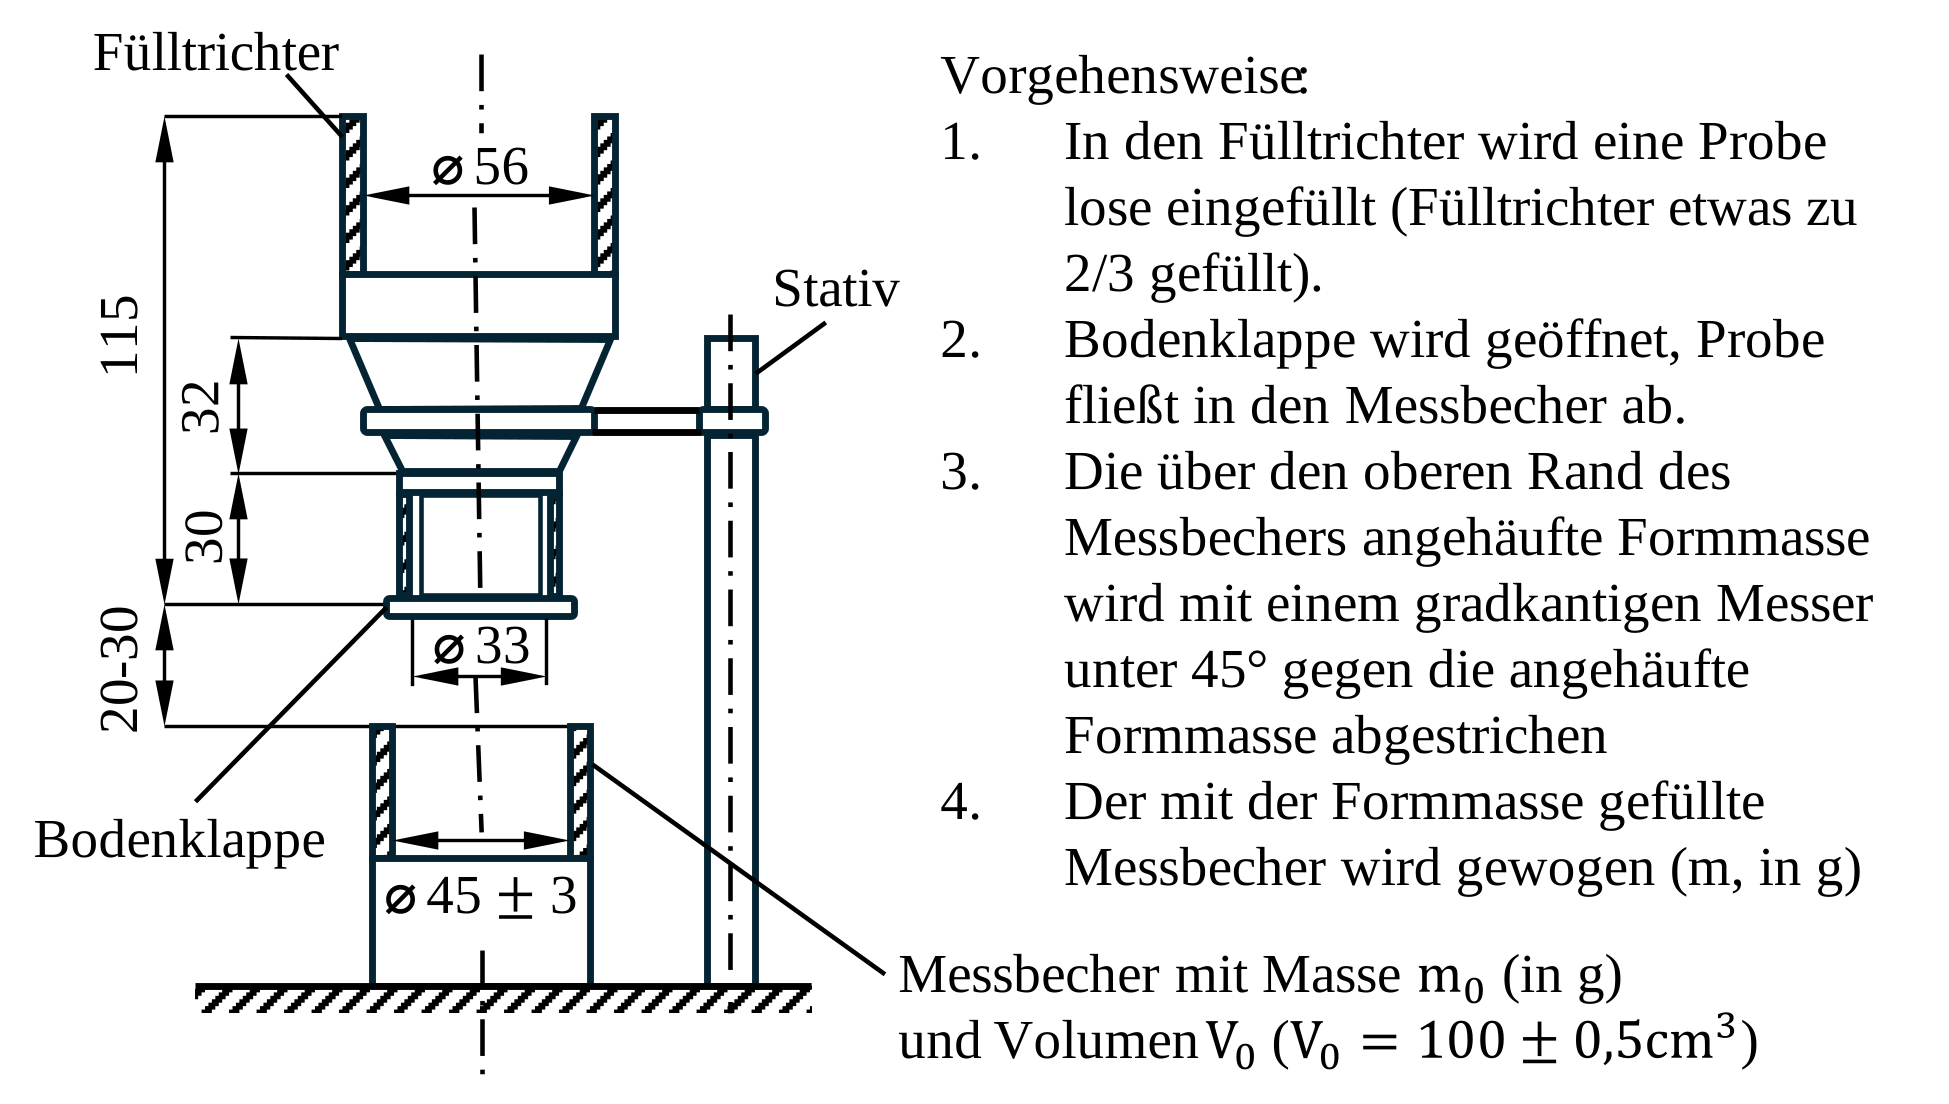
Die Schüttdichte $ρ_s$ ist eine Größe, die im Wesentlichen zur Bestimmung des maximalen Massendurchsatzes $\dot m$ der Anlage und des Füllgrades $f$ im Feststoffförderbereich dient. So kann z. B. der erforderliche Drehzahlbereich für einen geforderten Durchsatz ermittelt oder bei einer bestimmten Schneckendrehzahl der maximal mögliche Durchsatz bestimmt werden. Die Auswertung erfolgt über folgende Gleichung:
$$ρ_s = \frac{m_1 - m_0}{V_0}$$
mit $m_1$ = Masse des mit der Probe gefüllten Behälters, $m_0$ = Masse des leeren Behälters und $V_0$ = Volumen des Behälters.
Die Feststoffdichten können nach DIN 53 479 bestimmt werden. Hierbei handelt es sich um eine Methode (Auftriebsverfahren), die die Größe einer bestimmten Probenmasse an Luft mit der in einem flüssigen Medium (hier: dest. Wasser $ρ_{H_2O}$ = 1,000 g/cm³) vergleicht.
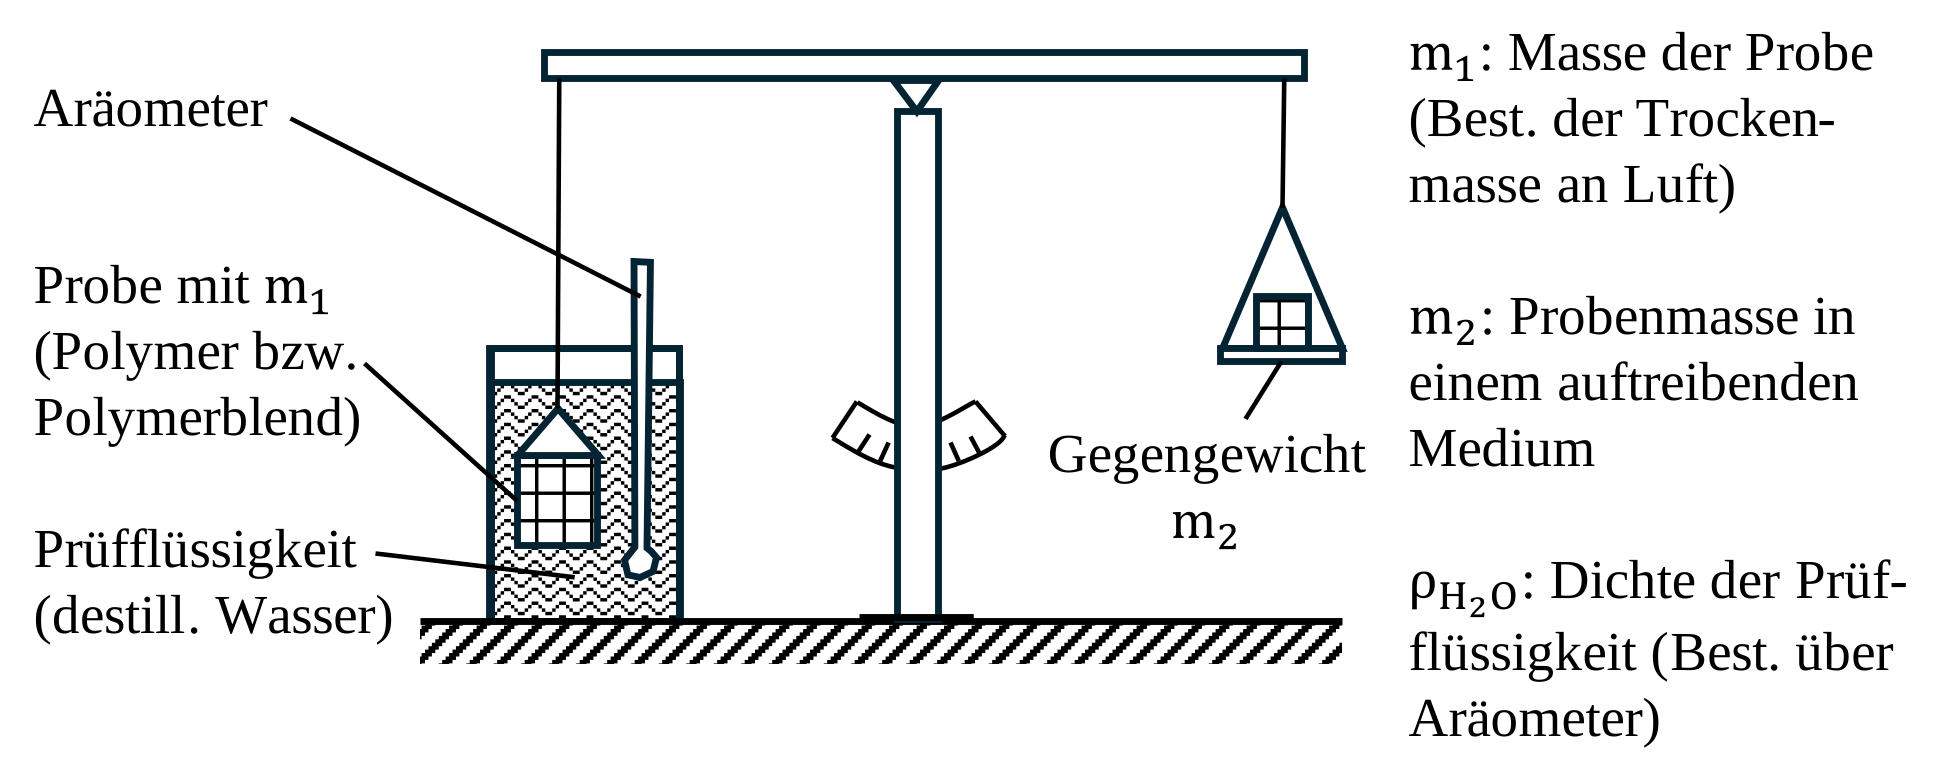
Für die Feststoffdichte der Probe gilt dann:
$$ρ = \frac{m_1 \cdot ρ_{H_2O}}{m_1 - m_2}$$
Hierin sind $m_1$ die Trockenmasse an Luft und $m_2$ die Probenmasse in einem auftreibenden Medium.
Granulatgröße
Bei der Bestimmung der Granulatgröße werden die Proben zunächst volumetrisch aus einer Gesamtheit von $n$ Granulatkörnern gemittelt und später in die Kugelform überführt. Die Bestimmung der Granulatgröße ist in der Abbildung schematisch dargestellt und ergibt sich aus der Beziehung:
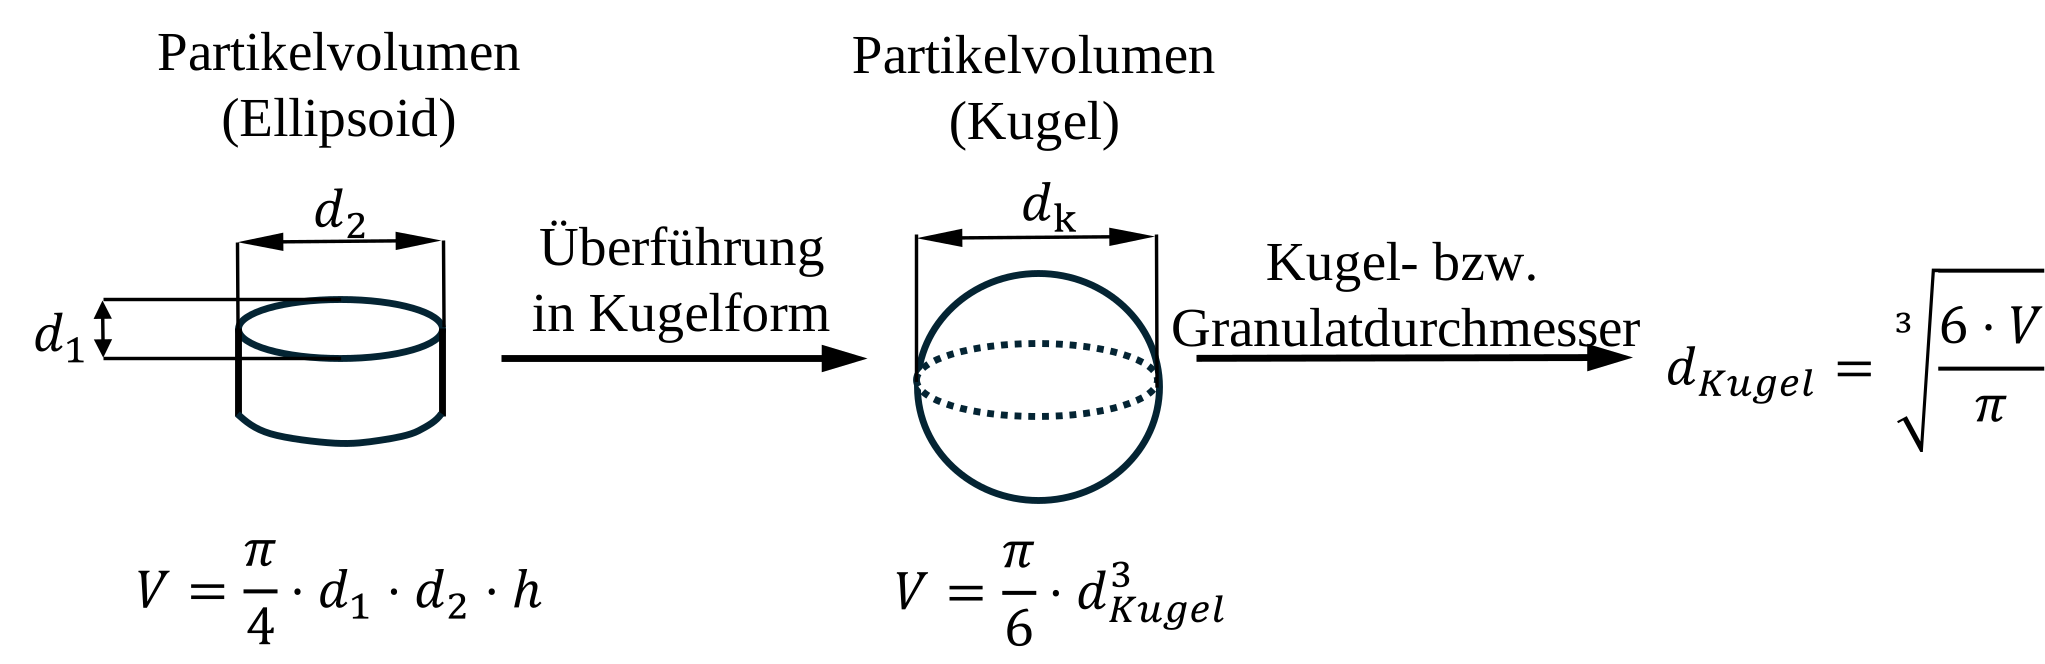
Eine weitere Möglichkeit besteht darin, den Granulatdurchmesser $d$ aus einer Gesamtheit von $n$ Proben über die Feststoffdichte $ρ$ und das Gesamtgewicht der Proben $m_{ges}$ zu ermitteln. Es gilt für die Gesamtheit der $n$ Proben:
$$V_{ges} = \frac{m_{ges}}{ρ}$$
Für einen einzelnen gemittelten Granulatkörper gilt dann:
$$V = \frac{V_{ges}}{n}$$
Der Granulatdurchmesser $d_{Kugel}$ kann anschließend mit der Gleichung bestimmt werden.